Forskolina ≥99% – wzorzec analityczny, 1000 mg | CAS 66575-29-9
- Strona główna
- Forskolina ≥99% – wzorzec analityczny, 1000 mg | CAS 66575-29-9
Forskolina ≥99% – wzorzec analityczny, 1000 mg | CAS 66575-29-9
30,85 zł
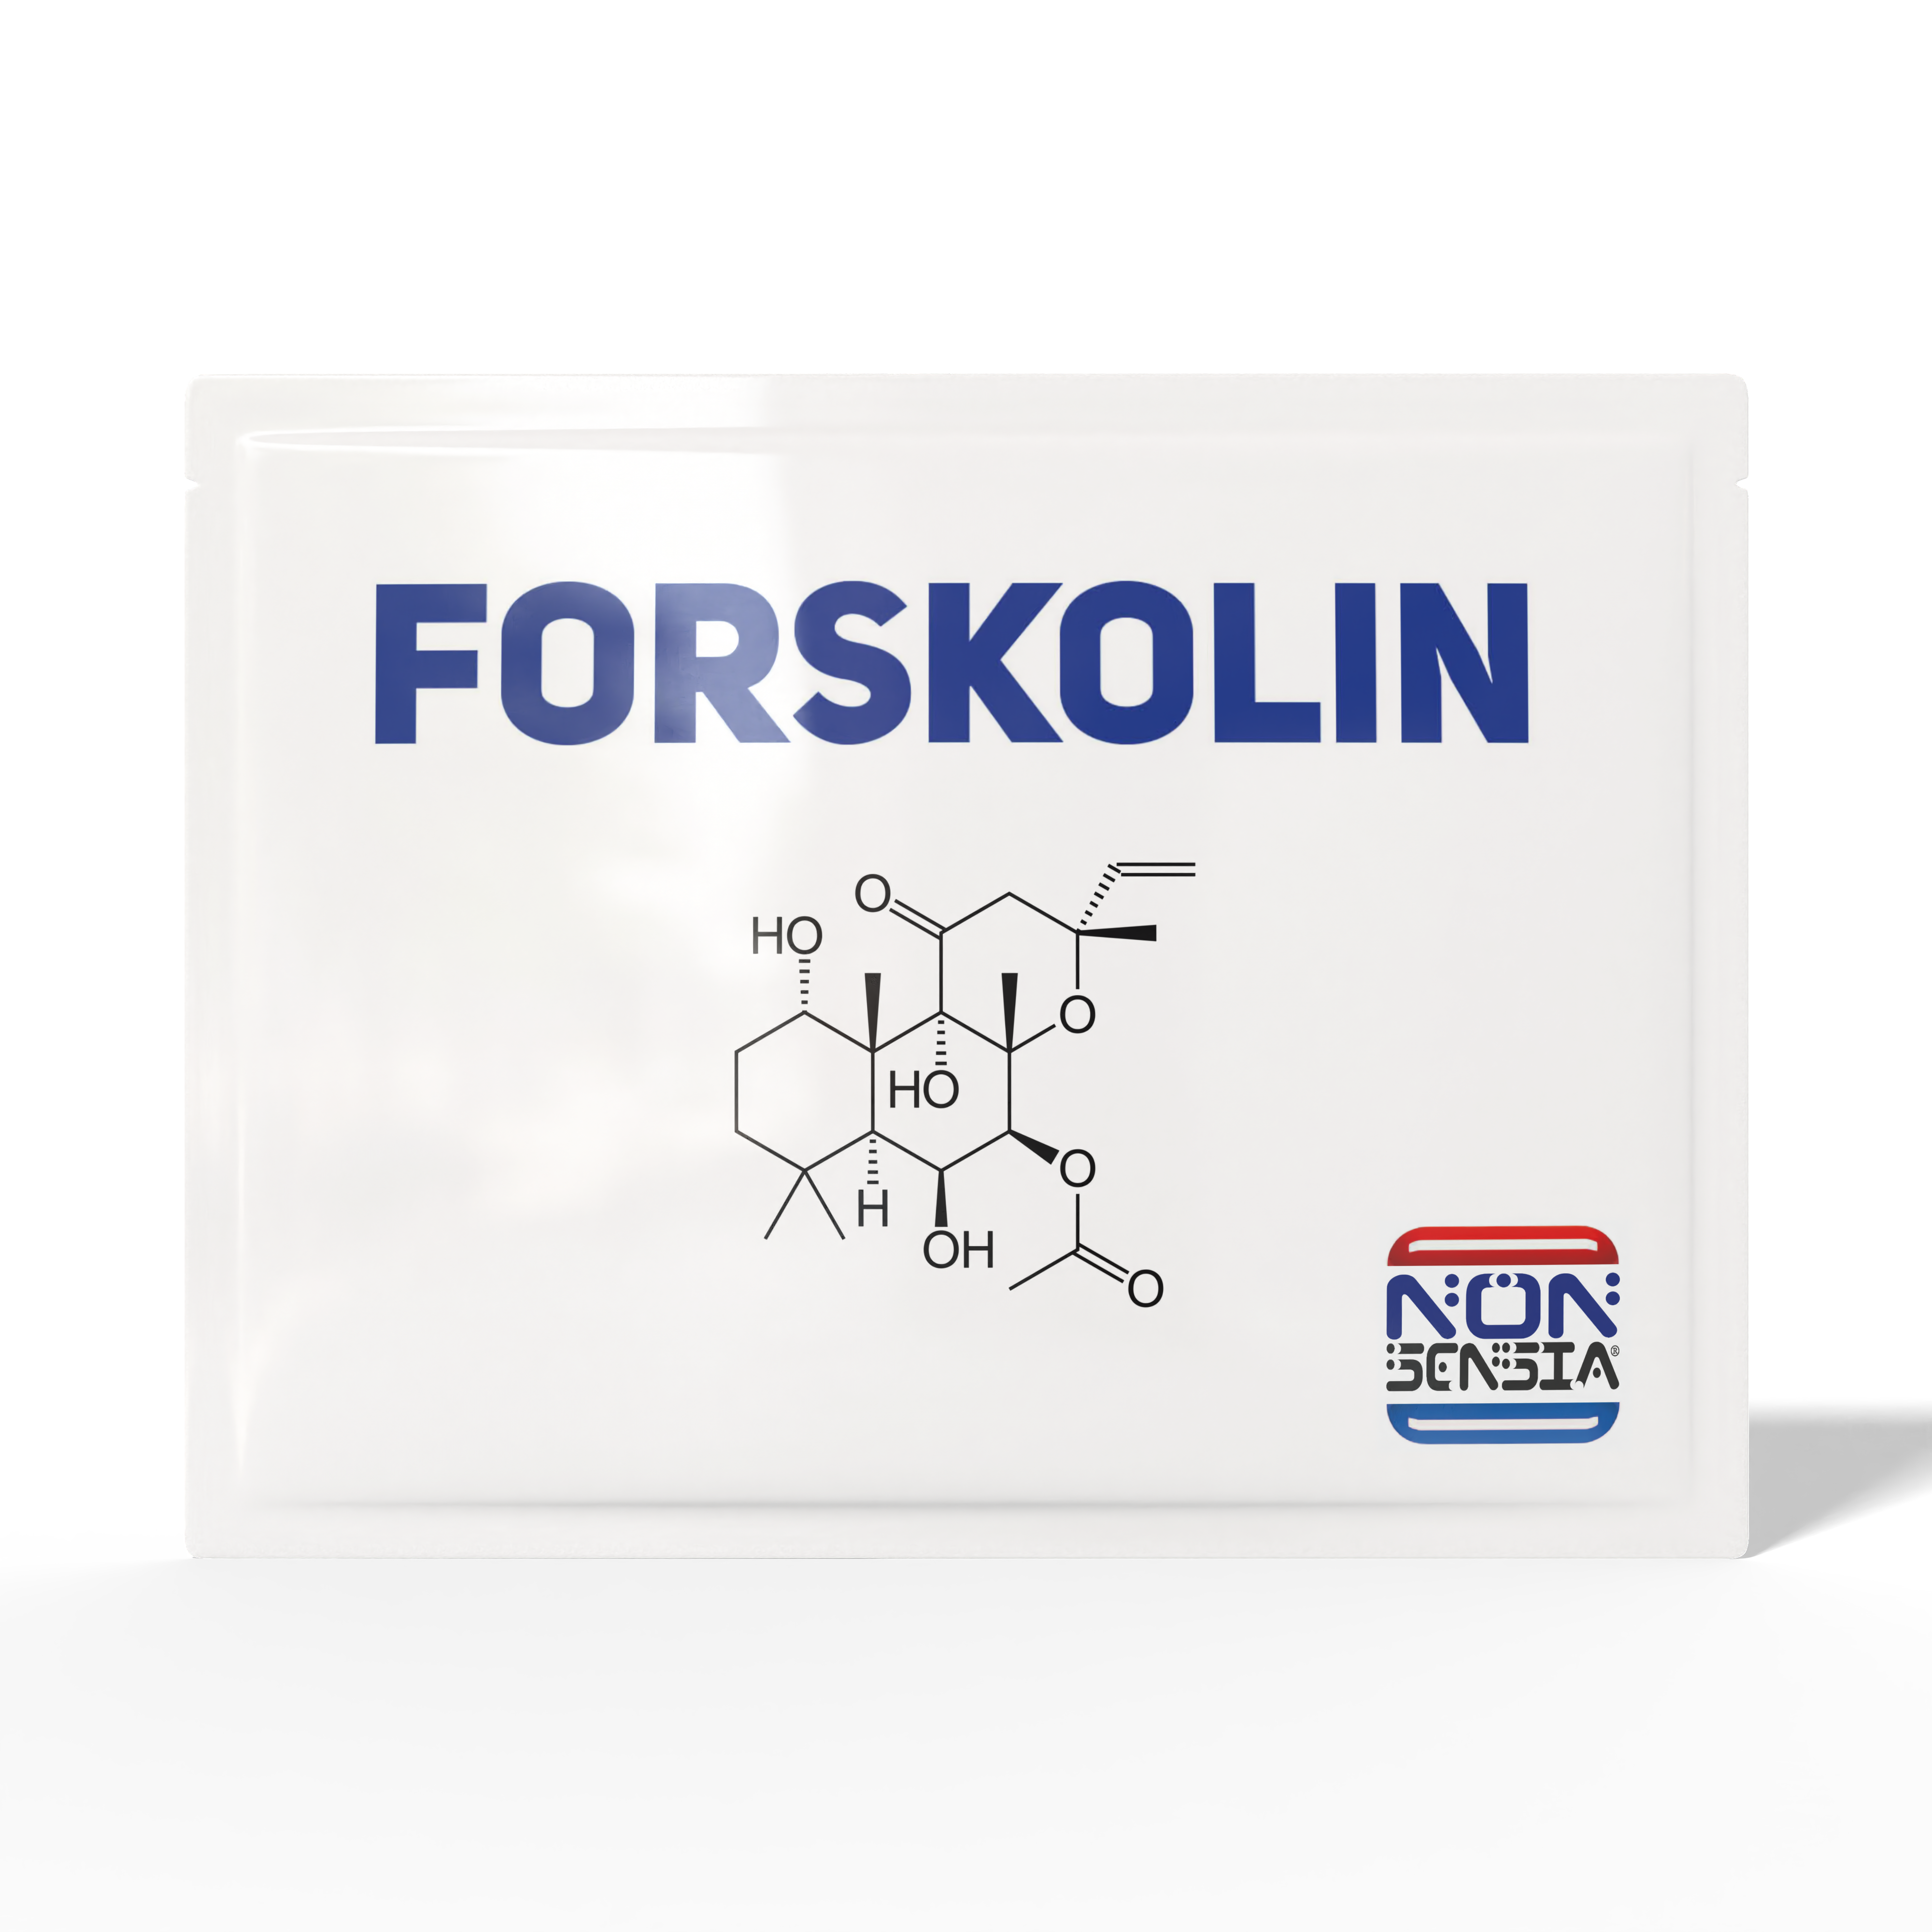
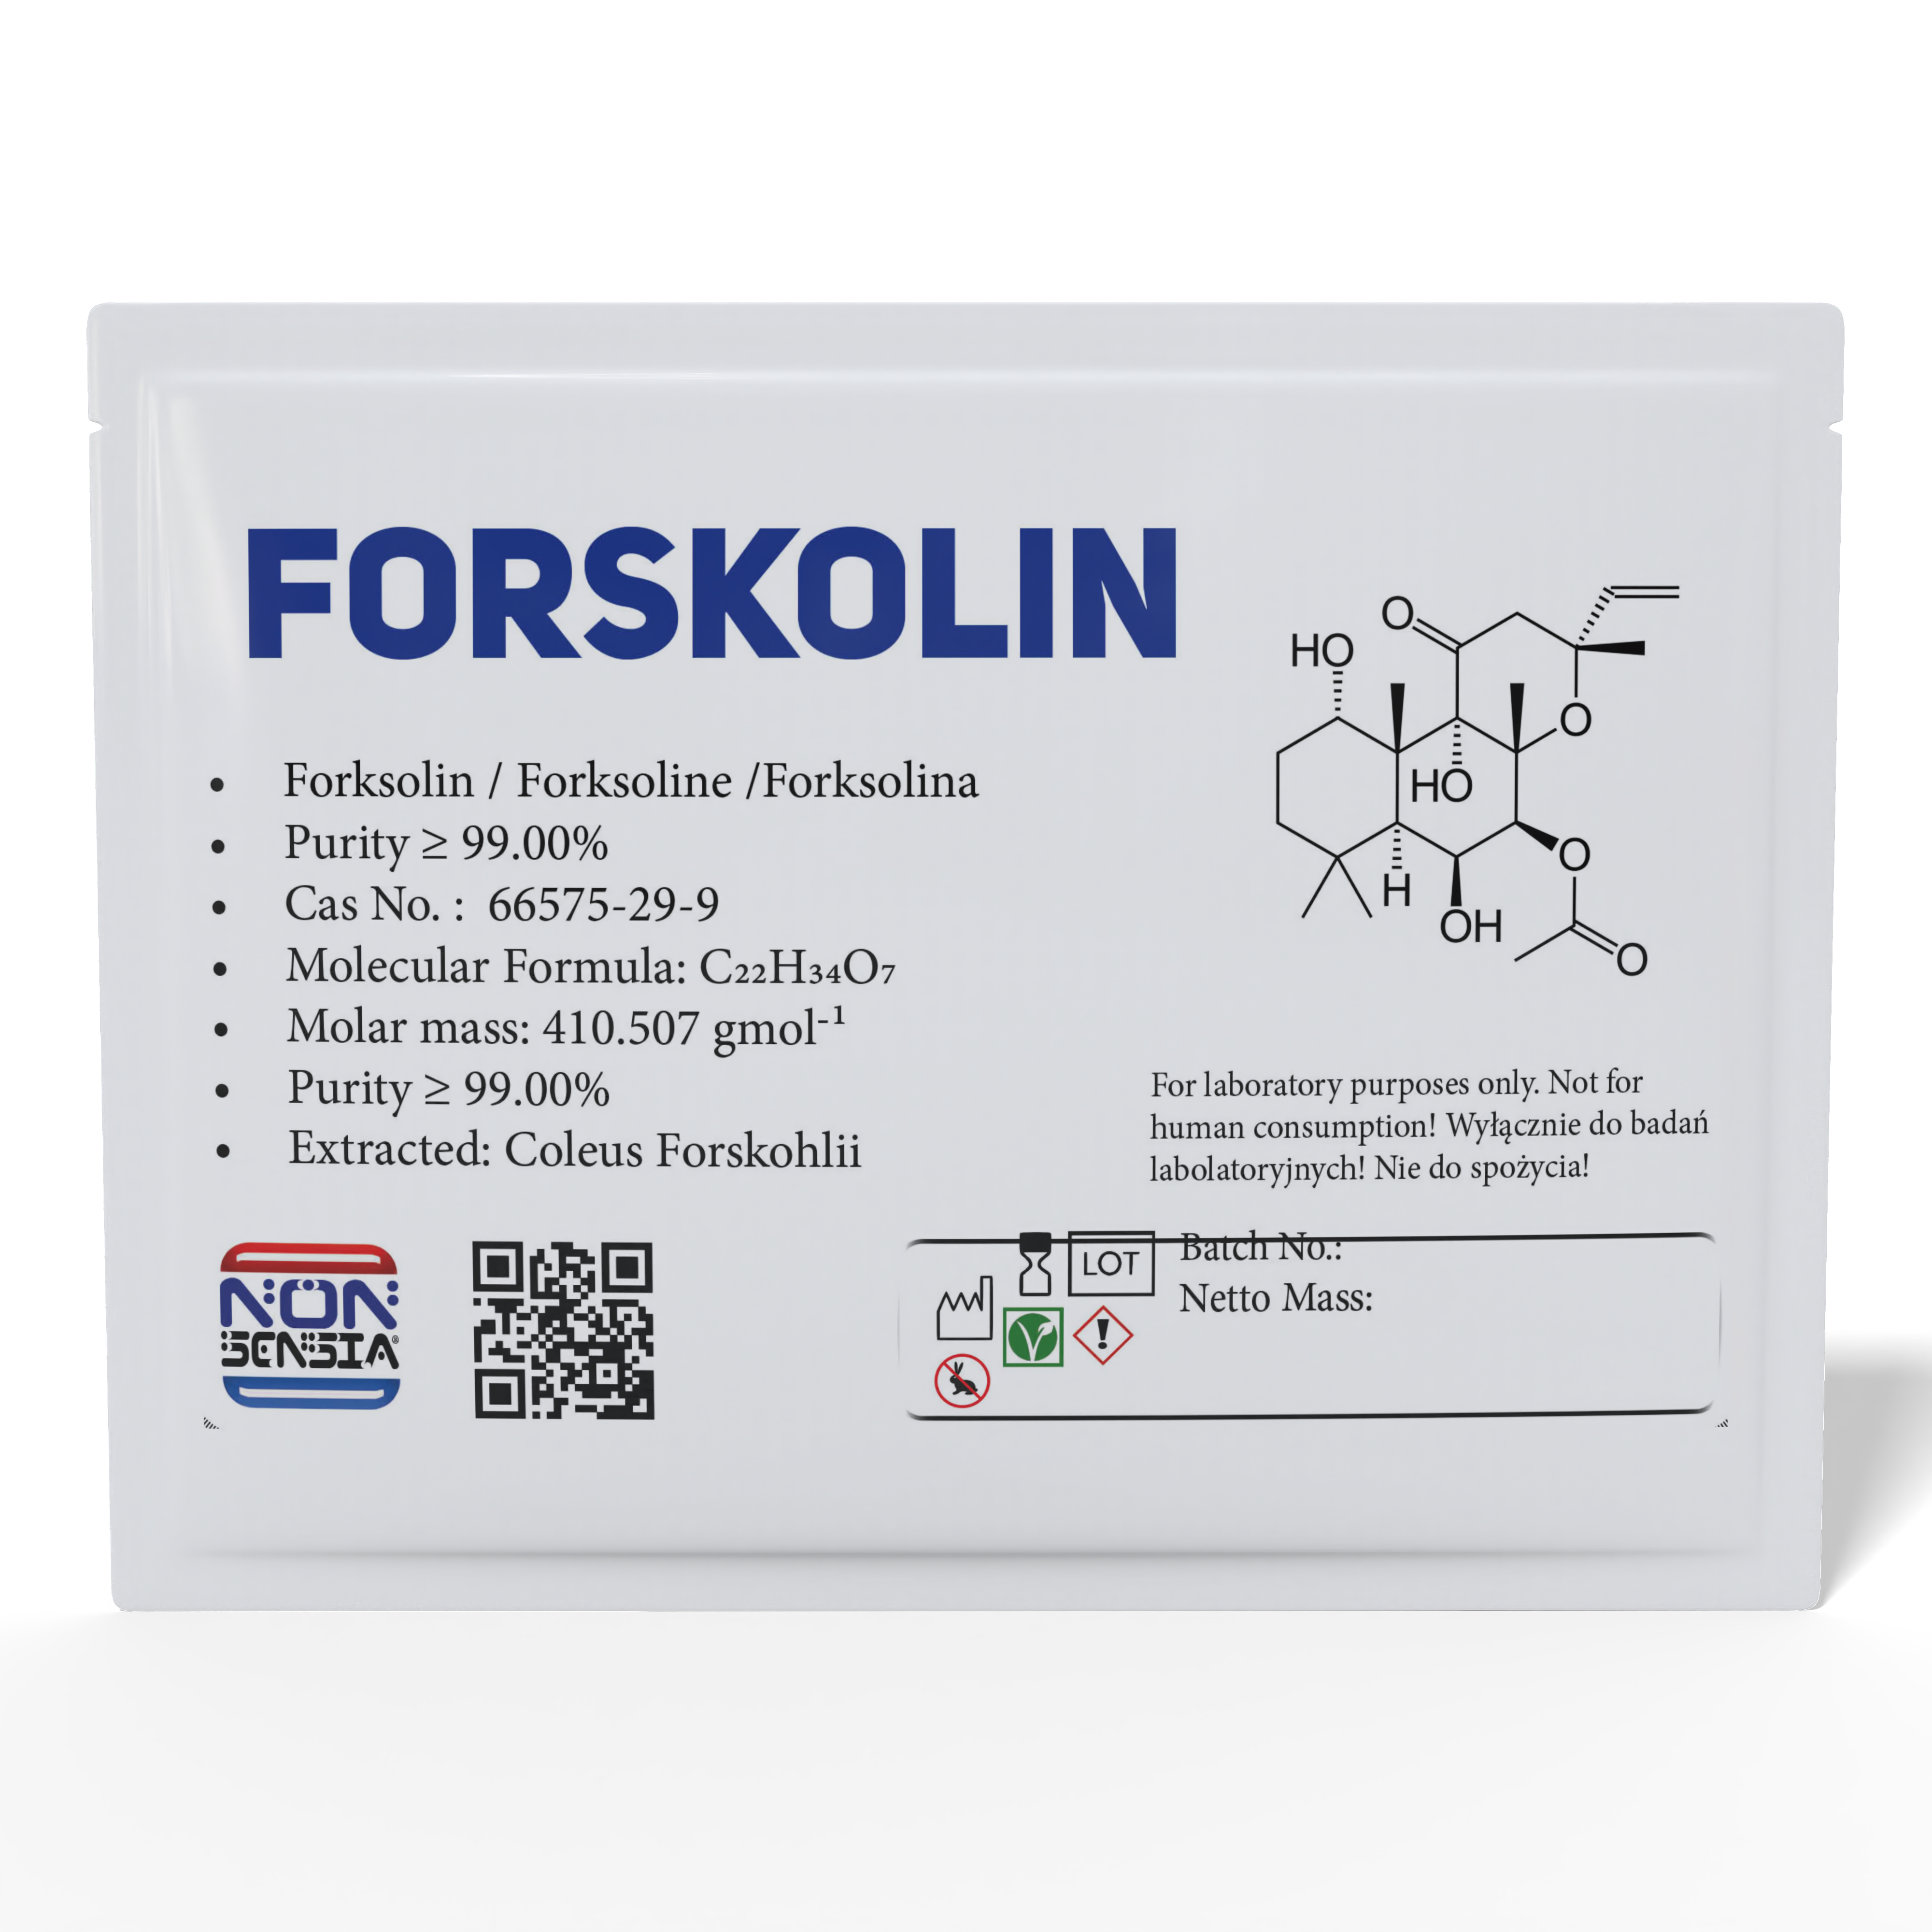
Wzorzec analityczny forskoliny — CAS 66575-29-9, (3R,4aR,5S,6S,6aS,10S,10aR,10bS), 1000 mg
Pojedynczy, w pełni określony diterpen labdanowy — wolna cząsteczka, bez soli i bez hydratu — dostarczany do potwierdzania tożsamości chromatograficznej, zakotwiczania czasu retencji i opracowywania metod. Wyłącznie odczynnik laboratoryjny i analityczny materiał odniesienia — nie do spożycia przez ludzi ani zwierzęta, nie jest produktem leczniczym ani ekstraktem roślinnym o tej samej nazwie.
- Ilość netto: 1000 mg pojedynczej substancji chemicznej, a nie standaryzowanego preparatu roślinnego — różnicę szczegółowo opisano poniżej
- CAS / EC / UNII / ATC: 66575-29-9 · 266-410-9 (cyfra kontrolna zweryfikowana offline) · 1F7A44V6OU · nie istnieje kod ATC
- Wzór / masa: C22H34O7 · 410,5 g·mol−1. Obojętna wolna cząsteczka — ładunek formalny 0, jedna jednostka związana kowalencyjnie — a więc nie jest to chlorowodorek ani sól proleku o masie 546,1 g·mol−1 , której nazwa figuruje wśród synonimów tego związku w rejestrze
- Stereochemia: osiem zdefiniowanych centrów, zero niezdefiniowanych, konfiguracja absolutna zapisana w rekordzie; InChIKey
OHCQJHSOBUTRHG-KGGHGJDLSA-N. Osiem centrów stereogenicznych daje 256 stereoizomerów - Główny problem, pierwszy kierunek: pięćdziesiąt rekordów rejestru ma wspólny szkielet InChIKey
OHCQJHSOBUTRHG, a czterdzieści pięć z nich ma masę monoizotopową 410,23045342 Da — identyczną do ośmiu miejsc po przecinku. Dwadzieścia cztery to kompletne, odrębne stereoizomery - Główny problem, drugi kierunek: izoforskolina ma inny blok szkieletowy i identyczny blok stereo,
KGGHGJDLSA, a do tego ten sam wzór i tę samą masę dokładną. Porównanie połowy InChIKey zawodzi niezależnie od tego, którą połowę wybierzesz - Dlaczego fragmentacja nie ratuje sytuacji: przy każdej energii zderzenia od 15 do 75 podstawowym pikiem jest m/z 59,0138, anion octanowy — na górnym krańcu tego zakresu około sześćdziesiąt razy większy niż cokolwiek innego w widmie. Izoforskolina traci ten sam octan i daje ten sam jon
- Dopasowanie do biblioteki nie jest dostępne: publiczna biblioteka widm zawiera szesnaście rekordów dla forskoliny i zero dla izoforskoliny (kontrola na tym samym interfejsie: sześćdziesiąt osiem dla kurkuminy). Po drugiej stronie nie ma nic do dopasowania
- Luki w danych, zmierzone z użyciem kontroli: rejestr zawiera jedno pole właściwości doświadczalnych — przekrój czynny zderzeń. Brak temperatury topnienia, brak rozpuszczalności, brak pKa i brak skręcalności właściwej; brak 1H NMR, bez 2D NMR, bez UV-Vis, bez Raman, bez GC-MS
- Zagrożenia: Uwaga, H312 u 97% zgłaszających — zagregowane z zaledwie 99 raportów i 4 zgłoszeń, z których jedno nie wskazuje żadnego zagrożenia
- Lista WADA 2026 i polskie wykazy: niewymieniona w żadnym z nich; każde zero zweryfikowano kontrolami pozytywnymi, które dały trafienia w tym samym dokumencie
Każda jednostka jest dostarczana z dokumentacją partii. Pełne dane rejestrowe z trzema niezależnymi systemami nazewnictwa, problem tożsamości w obu jego kierunkach, zdeponowane zachowanie przy fragmentacji pik po piku, metody, które rzeczywiście rozróżniają, różnica między czystą substancją a standaryzowanym preparatem botanicznym, pokrycie spektralne i fizykochemiczne mierzone względem kontroli pozytywnych, stanowisko regulacyjne w czterech jurysdykcjach oraz 48 cytowanych źródeł przedstawiono poniżej.
Brak w magazynie
Ten wzorzec jest obecnie niedostępny. Powiązane wzorce analityczne dostępne w magazynie:
Szybka płatność
100% nowy
Szybka dostawa
- Dodatkowe informacje
Klasyfikacja produktu — przeczytaj przed złożeniem zamówienia. Ten produkt to odczynnik chemiczny i wzorzec analityczny. Brzmi ono: nie jest produktem leczniczym, preparatem dietetycznym, żywnością, paszą, nową żywnością ani kosmetykiem i nie jest przeznaczony do spożycia przez ludzi ani zwierzęta ani do jakiegokolwiek podawania in vivo. Jest dostarczany wyłącznie laboratoriom, instytucjom badawczym i użytkownikom profesjonalnym do prac analitycznych, chromatograficznych i prac nad opracowaniem metod in vitro. Podsumowane na tej stronie wyniki badań naukowych opisują substancje badane w opublikowanych pracach laboratoryjnych; przedstawiono je tutaj jako fakty bibliograficzne dotyczące tej literatury i nie stanowią deklaracji dotyczących produktu, wskazówek dawkowania ani zalecenia jakiegokolwiek zastosowania tego odczynnika.
Jest to najbardziej stereochemicznie złożona cząsteczka w tym katalogu, a jej problem identyfikacyjny biegnie jednocześnie w dwóch przeciwnych kierunkach. Przed zamówieniem należy zapoznać się z sekcjami 4 i 5. Forskolina zawiera osiem określonych centrów stereogenicznych i zero nieokreślonych [1]. Osiem centrów pozwala na 28 = 256 stereoizomerów, a wyszukiwanie w rejestrze publicznym rekordów o tej samej łączności atomów zwraca pięćdziesiąt odrębnych rekordów — czterdzieści pięć z nich ma masę monoizotopową 410,23045342 Da, identyczną do ósmego miejsca po przecinku, a dwadzieścia cztery to w pełni określone stereoizomery posiadające własne wpisy [1]. To jest pierwszy kierunek: wszystko, co opiera się na szkielecie InChIKey, scala wszystkie pięćdziesiąt. Drugi kierunek jest mniej oczekiwany i gorszy. Izoforskolina to inna cząsteczka z innym blokiem szkieletowym — i identycznym blokiem stereochemicznym, KGGHGJDLSA, ponieważ zawiera te same osiem deskryptorów [1][2]. Ma również ten sam wzór sumaryczny i tę samą masę monoizotopową. Sekcja 6 pokazuje, dlaczego dominujący jon w widmie mas forskoliny to dokładnie fragment, który nie może ich odróżnić.
Kluczowe fakty
- Substancja
- Forskolina; INN oraz USAN colforsin; indeksowana także jako coleonol. Diterpen typu labdanu pochodzenia roślinnego
- CAS
- 66575-29-9. Drugi numer, 66428-89-5, jest również wymieniony w tym samym rekordzie; 72569-68-7 i 64657-11-0 są oznaczone jako przestarzałe [1]
- EC / ECHA
- 266-410-9 · wpis w rejestrze 100.060.354, zarejestrowany przez agencję pod nazwą Colforsin [10]
- PubChem CID
- 47936 [1]
- UNII
- 1F7A44V6OU, zarejestrowany jako COLFORSIN [12]
- Kod ATC
- Brak — ustalone pomiarem, nie założone; zob. sekcję 12 [11]
- Wzór
- C22H34O7
- Masa cząsteczkowa
- 410,5 g·mol−1 według rekordu [1]; źródła różnią się w drugim i trzecim miejscu po przecinku — zob. sekcję 9
- Masa monoizotopowa
- 410,23045342 Da — równa masie dokładnej; liczba atomów izotopowych 0 [1]
- InChIKey
OHCQJHSOBUTRHG-KGGHGJDLSA-N- Centra stereogeniczne
- 8 zdefiniowanych, 0 niezdefiniowanych; 0 określonych wiązaniowych centrów stereogenicznych, 0 nieokreślonych wiązaniowych centrów stereogenicznych. Konfiguracja (3R,4aR,5S,6S,6aS,10S,10aR,10bS) [1]
- Sól lub hydrat
- Ani jedno, ani drugie. Ładunek formalny 0, jedna jednostka związana kowalencyjnie — obojętna wolna cząsteczka [1]
- Obliczone deskryptory
- XLogP3-AA 1; TPSA 113 Å2; 3 donory / 7 akceptory; 3 wiązania rotowalne; 29 atomów ciężkich; złożoność 747 [1]
- Właściwości eksperymentalne
- Tylko jeden podrozdział w rejestrze publicznym: przekrój czynny na zderzenia. Brak temperatury topnienia, brak rozpuszczalności, brak pKa, brak skręcalności właściwej [1]
- Zdeponowane widma
- 13C NMR, ATR-IR i spektrometria mas. Nie 1H NMR, bez 2D NMR, bez UV-Vis, bez Raman, bez GC-MS [1]
- GHS
- Uwaga — H312 u 97% zgłaszających; zagregowane z 99 raportów i 4 zgłoszeń, z których jeden nie wykazuje żadnego zagrożenia [1]
- WADA 2026
- Niezakazana — zweryfikowano na liście z użyciem czterech kontroli pozytywnych [19]
- Opakowanie
- 1000 mg
Na tej stronie
- Czym jest ten materiał
- Tożsamość i identyfikatory rejestrowe
- Struktura i stereochemia
- Pięćdziesiąt rekordów, jeden szkielet, jedna masa
- Pułapka lustrzana: izoforskolina
- Dlaczego fragmentacja pogarsza sytuację
- Metody, które rzeczywiście rozróżniają
- Ekstrakt i wzorzec analityczny to różne produkty
- Dane fizykochemiczne: prawie pusta półka
- Widma: co istnieje, a czego brakuje
- Klasyfikacja zagrożeń
- Status regulacyjny
- Postępowanie, przechowywanie i dokumentacja
- Co certyfikujemy, a czego nie
- Warunki dostawy
- Pytania i odpowiedzi
1. Czym jest ten materiał
Ta strona opisuje forskolinę dostarczaną jako wzorzec analityczny: odważona ilość pojedynczej zidentyfikowanej substancji chemicznej, która ma służyć jako punkt odniesienia, względem którego mierzy się inne próbki. Materiał odniesienia ma jedno wąskie zadanie. Gdy laboratorium raportuje, że materiał roślinny zawiera określony procent forskoliny lub że pik chromatograficzny o danym czasie retencji to forskolina, a nie coś innego, raport ten jest wart tyle, ile materiał, względem którego skalibrowano przyrząd. Wszystko, co następuje dalej, dziedziczy tożsamość jednej fiolki.
Forskolina jest diterpenem typu labdanu izolowanym z korzeni rośliny z rodziny jasnotowatych i jednym z najczęściej używanych odczynników w biologii komórki, ponieważ aktywuje cyklazę adenylanową bezpośrednio i dlatego podnosi poziom cyklicznego AMP w niemal każdym typie komórek bez udziału receptora. Dlatego liczba publikacji jest ogromna i zarazem mało pomocna: rejestr łączy 6 052 zindeksowanych publikacji do tej substancji [1], a zdecydowana większość z nich wykorzystuje forskolinę jako narzędzie zamiast badać ją jako obiekt. Praca, w której dodaje się forskolinę do hodowli w celu podniesienia poziomu cyklicznego AMP, nie mówi absolutnie nic o tym, jak potwierdzić, że proszek w twojej fiolce to faktycznie forskolina.
Publikacje poruszające tę kwestię są nieliczne i wskazują na jedno niepokojące odkrycie, które jest tematem tej strony. Identyfikacja forskoliny za pomocą technik dostępnych w większości laboratoriów jest wyjątkowo trudna. Nie wynika to z jej rzadkości — nie jest ona rzadka — ale z nietypowego połączenia trzech właściwości: ośmiu centrów stereogenicznych, bliskiego regioizomeru o identycznej masie dokładnej oraz ścieżki fragmentacji, której dominujący jon produktowy jest wspólny dla obu. Sekcje od 3 do 7 szczegółowo to przedstawiają, wraz z pomiarami potwierdzającymi każde twierdzenie.
Obok problemu analitycznego istnieje czwarty, natury handlowej, a nie chemicznej. Słowo forskolina jest używane na rynku na określenie dwóch zupełnie różnych produktów: pojedynczego czystego związku z numerem CAS oraz ekstraktu botanicznego o zmiennym składzie, w którym ten związek jest tylko jednym ze składników. Sekcja 8 wyjaśnia, dlaczego te dwa produkty nie są zamienne i dlaczego różnica jest mierzalna, a nie semantyczna.
Ogólne warunki, na jakich ten sklep dostarcza materiały odniesienia, opisuje nadrzędna sekcja kategorii wzorców analitycznych obejmująca resztę katalogu na tych samych zasadach.
2. Tożsamość i identyfikatory rejestrowe
Każdy identyfikator poniżej jest cytowany z publicznego rejestru, z podaniem nazwy rejestru. W przypadku, gdy dwa rejestry się różnią lub stosują różne konwencje nazewnicze dla tej samej struktury, podawane są oba identyfikatory, zamiast dokonywania cichego wyboru.
| Tytuł w rejestrze | Forskolina [1] |
|---|---|
| INN / USAN | Colforsin (colforsina, colforsine, colforsinum) [1][11][12] |
| Numer rejestrowy CAS | 66575-29-9 [1][11] |
| Drugi numer CAS w tym samym rekordzie | 66428-89-5, przypisany do nazwy w stylu naftopiranu [1] |
| Przestarzałe numery CAS | 72569-68-7, 64657-11-0 [1] |
| Numer EC | 266-410-9 [10] |
| Wpis w rejestrze ECHA | 100.060.354, zarejestrowany pod nazwą Colforsin [10] |
| PubChem CID | 47936 [1] |
| UNII (FDA) | 1F7A44V6OU [12] |
| ChEBI | CHEBI:42471 [1] |
| ChEMBL | CHEMBL52606; najwyższa odnotowana faza rozwoju: faza 2 [13] |
| DrugBank | DB02587 [1] |
| KEGG | C09076 (związek) i D03584 (lek) [11] |
| DSSTox | DTXSID8040484 [1] |
| NCI Thesaurus | C166496 [1] |
| LIPID MAPS | LMPR0104030004 [1] |
| Protein Data Bank | kod ligandu FOK; struktura kompleksu 1CJT [1] |
| Nikkaji / MDL / Wikidata | J22.273I · MFCD00082317 · Q412747 [1] |
| MeSH | Colforsin, M0358301 [1] |
| HMDB | Brak identyfikatora — wyszukiwanie pełnego rekordu zwraca zero dopasowań dla wzorca HMDB, podczas gdy to samo wyszukiwanie tego samego rekordu zwraca cztery dopasowania dla wzorca ChEBI, osiem dla DSSTox i pięć dla LIPID MAPS [1] |
| Kod ATC | Brak. Zapis leku nie zawiera linii ATC ani gałęzi w drzewie klasyfikacji [11] |
| Kody rozwojowe | HL 362, L-751362B, NSC-357088, NSC-375489 [1] |
Trzy nazwy systematyczne, z których żadna nie jest błędna
Automatyczne generowanie nazw, własne zgłoszenie europejskiej agencji chemikaliów oraz literatura dotycząca produktów naturalnych nie zgadzają się co do tego, na jakim szkielecie należy nazywać tę cząsteczkę. Wszystkie trzy nazwy opisują tę samą strukturę i wszystkie trzy występują w dokumentacji dostawców:
| Benzo[f]chromen — nomenklatura (wygenerowane komputerowo) | [(3R,4aR,5S,6S,6aS,10S,10aR,10bS)-3-ethenyl-6,10,10b-trihydroxy-3,4a,7,7,10a-pentamethyl-1-oxo-5,6,6a,8,9,10-hexahydro-2H-benzo[f]chromen-5-yl] acetate [1] |
|---|---|
| Naphtho[2,1-b]piran — nomenklatura (zgłoszenie w rejestrze europejskim) | (3R,4aR,5S,6S,6aS,10S,10aR,10bS)-3-ethenyl-6,10,10b-trihydroxy-3,4a,7,7,10a-pentamethyl-1-oxo-dodecahydro-1H-naphtho[2,1-b]pyran-5-yl acetate [10] |
| Nomenklatura labdanu (związki naturalne) | 7β-acetoksy-8,13-epoksy-1α,6β,9α-trihydroksylabd-14-en-11-on |
Trzy systemy nazewnictwa, trzy zestawy lokantów, jedna cząsteczka. Ma to tutaj większe znaczenie niż zwykle, ponieważ położenie grupy octanowej jest jedyną cechą odróżniającą forskolinę od związku z sekcji 5 — a to położenie nazywa się C-5 w pierwszych dwóch systemach i C-7 w trzecim. Świadectwo analizy podające octan przy C-7 i rekord bazy danych podający chromen-5-yl acetate opisują tę samą substancję, a analityk porównujący je bez zauważenia zmiany numeracji dojdzie do wniosku, że nie są to te same substancje.
Deskryptory do odczytu maszynowego
| SMILES łącznościowy (brak stereochemii) | CC(=O)OC1C(C2C(CCC(C2(C3(C1(OC(CC3=O)(C)C=C)C)O)C)O)(C)C)O |
|---|---|
| SMILES izomeryczny | CC(=O)O[C@H]1[C@H]([C@@H]2[C@]([C@H](CCC2(C)C)O)([C@@]3([C@@]1(O[C@@](CC3=O)(C)C=C)C)O)C)O |
| InChI | InChI=1S/C22H34O7/c1-8-19(5)11-14(25)22(27)20(6)13(24)9-10-18(3,4)16(20)15(26)17(28-12(2)23)21(22,7)29-19/h8,13,15-17,24,26-27H,1,9-11H2,2-7H3/t13-,15-,16-,17-,19-,20-,21+,22-/m0/s1 |
| InChIKey | OHCQJHSOBUTRHG-KGGHGJDLSA-N |
| Warstwa stereochemiczna | /t13-,15-,16-,17-,19-,20-,21+,22-/m0/s1 — osiem pozycji ze znakiem, po jednej na każde centrum |
Zwróć uwagę na dwa ciągi SMILES. Pierwszy nie zawiera żadnych informacji o stereochemii; drugi koduje wszystkie osiem centrów. Jeśli rekord dostawcy, import bazy danych lub system informacji laboratoryjnej przechowuje pierwszy z nich, cała stereochemia jest tracona i nic później nie zasygnalizuje jej braku. Nie jest to hipotetyczne: rekord bez stereochemii dla dokładnie tej konektywności istnieje w rejestrze jako samodzielny wpis, CID 3413, o tym samym wzorze i tej samej masie monoizotopowej, z zerem zdefiniowanych i ośmioma niezdefiniowanymi centrami stereogenicznymi [3]. Każdy proces, który sprowadza strukturę do samej konektywności, trafia właśnie na ten rekord.
Pierwsza pułapka tożsamości: jedyny synonim zawierający sól nie dotyczy tej substancji
Rekord w rejestrze dla forskoliny zawiera 159 synonimów dostarczonych przez deponenta, i dokładnie jeden z nich zawiera ciąg HCl: długa nazwa naftopiranowa kończąca się …N,N-dimethyl-β-alanine ester HCl [1]. Ta nazwa nie odnosi się do forskoliny. Należy do chlorowodorku kolforsyny daropatu, wodorozpuszczalnego proleku opracowanego w odrębnym programie syntezy [36] i zgłoszonego jako osobny rekord: C27H44ClNO8, masa molowa 546,1 g·mol−1, z dwiema jednostkami związanymi kowalencyjnie z powodu przeciwjonu chlorkowego [6]. Jego wolna zasada to jeszcze trzeci rekord, C27H43NO8, 509,6 g·mol−1, masa monoizotopowa 509,29886733 Da [5]. Wpis katalogowy, który mechanicznie kopiuje synonimy z rejestru, przypisuje więc stronie o obojętnej cząsteczce o masie 410,5 g·mol−1 nazwę soli o 135,6 g·mol−1 cięższej. Wszelkie obliczenia grawimetryczne przeprowadzone na tej podstawie są błędne o jedną trzecią.
Forskolina sama w sobie jest jednoznacznie wolną, obojętną cząsteczką: ładunek formalny 0, jedna jednostka kowalencyjnie związana, liczba atomów izotopowych 0 [1]. Nie jest ani solą, ani hydratem, a masa 410,5 g·mol−1 dotyczy substancji w postaci dostarczonej, bez żadnej korekty na przeciwjon ani wodę krystalizacyjną. Porównaj chlorowodorek prokainy, gdzie sól jest produktem, a błędem byłaby masa wolnej zasady, albo CDP-cholina, gdzie sól sodowa i postać wolnego kwasu krążą obok siebie pod jedną wspólną nazwą. Pomylenie kierunku tej korekty to rutynowy i kosztowny błąd, a tutaj korekty po prostu w ogóle się nie stosuje.
Druga pułapka tożsamości: rekord w rejestrze noszący nazwy tej substancji
Wśród pięćdziesięciu rekordów o tej konektywności (sekcja 4) jest jeden zatytułowany dosłownie Coleonol;Colforsin — dwie zwyczajowe nazwy forskoliny połączone w jeden ciąg tytułu. Ten rekord, CID 73759682, ma cztery zdefiniowane i cztery niezdefiniowane centra stereogeniczne [4]. Jest częściowo określony: łączność jest poprawna, wzór jest poprawny, masa jest poprawna, a połowa stereochemii jest po prostu pominięta. Wyszukiwanie w bazie danych według nazwy colforsin zwracające ten rekord zamiast CID 47936 zwraca coś, co w ogóle nie jest określonym indywiduum chemicznym, a tytuł przed tym nie ostrzega.
Przestrzeń nazw wokół tej cząsteczki to pole minowe w obu kierunkach. Każde z poniższych przypisań zostało sprawdzone bezpośrednim wyszukiwaniem nazwy, a nie założone:
| Wyszukana nazwa | Zwrócony rekord | Czy to forskolina? |
|---|---|---|
forskolina | CID 47936 | Tak |
colforsin | CID 47936 | Tak — nazwa międzynarodowa |
koleonol | CID 47936 | Tak |
koleonol B | CID 9549169 | Nie — to jest izoforskolina |
izoforskolina | CID 9549169 | Nie — zupełnie inny związek |
koleonol C | brak rekordu | — |
Jedna litera oddziela koleonol od koleonol B, a obie nazwy odnoszą się do różnych substancji o identycznej masie. Sekcja 5 dotyczy tego, co z tego wynika.
Trzecia pułapka tożsamości: nazwa botaniczna to nie tożsamość chemiczna
Roślina źródłowa figuruje w bazie taksonomicznej pod identyfikatorem 41228; nazwa naukowa tego rekordu to Plectranthus barbatus, z Coleus barbatus i Coleus forskohlii jako synonimami — wszystkie trzy nazwy odnoszą się do tego samego, jednego rekordu [14]. Jej pozycja systematyczna: Lamiales → Lamiaceae → Nepetoideae → Ocimeae → Plectranthinae → Plectranthus: należy do rodziny jasnotowatych [14].
Dlaczego nazwa zwyczajowa pokrzywa indyjska nie powinna nigdy pojawiać się w dokumentach dotyczących tej rośliny. Pokrzywy to Urticaceae. Ta roślina to Lamiaceae. Te dwie rodziny nie są blisko spokrewnione, a pomyłka nie jest tylko kwestią tłumaczenia: Acalypha indica, gatunek, który najczęściej kryje się pod nazwą pokrzywa indyjska w piśmiennictwie ogrodniczym, należy do Malpighiales → Euphorbiaceae, czyli do jeszcze innej, trzeciej rodziny [14]. Trzy różne rodziny, jedna luźno stosowana nazwa zwyczajowa. Nazwy roślin tego rodzaju krążą swobodnie w ofertach handlowych tej substancji; nie są to wartości rejestrowe. Świadectwo analizy, które identyfikuje źródło botaniczne nazwą zwyczajową zamiast nazwą dwuczłonową z autorem, w ogóle go nie zidentyfikowało, dlatego powyżej podano zarówno nazwę dwuczłonową, jak i identyfikator taksonomiczny.
3. Struktura i stereochemia
Forskolina to diterpen labdanowy: bicykliczny rdzeń dekaliny ze skondensowanym z nim pierścieniem piranowym zawierającym mostek tlenowy, z trzema grupami hydroksylowymi, jedną grupą ketonową, jednym estrem octanowym i końcową grupą winylową. Szkielet jest zwarty — dwadzieścia dziewięć atomów ciężkich, tylko trzy wiązania obrotowe oraz obliczona złożoność 747 [1]. Prawie każdy atom węgla w miejscu połączenia pierścieni i prawie każdy atom węgla związany z tlenem jest centrum stereogenicznym.
Rejestr jednoznacznie określa stereochemię bez niejasności. Cztery liczniki stereodeskryptorów są tu podane dosłownie, ponieważ dla tej cząsteczki stanowią one całą specyfikację:
| Liczba określonych atomowych centrów stereogenicznych | 8 |
|---|---|
| Liczba nieokreślonych atomowych centrów stereogenicznych | 0 |
| Liczba określonych wiązaniowych centrów stereogenicznych | 0 |
| Liczba nieokreślonych wiązaniowych centrów stereogenicznych | 0 |
| Warstwa stereochemiczna InChI | /t13-,15-,16-,17-,19-,20-,21+,22-/m0/s1 |
| Liczba atomów izotopowych | 0 |
| Ładunek formalny | 0 |
| Jednostki kowalencyjnie związane | 1 — wolna cząsteczka, bez przeciwjonu |
Osiem zdefiniowanych, brak niezdefiniowanych. Substancja jest pojedynczym, w pełni określonym stereoizomerem, konfiguracja (3R,4aR,5S,6S,6aS,10S,10aR,10bS). Warstwę stereochemiczną InChI można policzyć bezpośrednio jako niezależną kontrolę krzyżową: 13-, 15-, 16-, 17-, 19-, 20-, 21+, 22- to osiem pozycji ze znakiem, dokładnie zgodnych z licznikiem, a po nich flaga parzystości /m0 i flaga stereochemii absolutnej /s1. /s1 to flaga, która sprawia, że przypisanie jest absolutne, a nie względne: rekord nie mówi te centra są ułożone względem siebie w taki sposób, lecz mówi to jest konkretny enancjomer, i to właśnie ten.
Osiem centrów pozwala na 28 = 256 stereoisomers. Ta liczba to arytmetyka, nie retoryka. Sama w sobie jest też myląca w uspokajającym kierunku: większość z tych 256 nie jest dostępna z rośliny i większości nigdy nie otrzymano. Liczy się nie to, ile mogłoby istnieć, lecz ile z nich publiczny rejestr już traktuje jako odrębne byty i ile z nich zwykły przyrząd pomyliłby z produktem. Sekcja 4 odpowiada na oba pytania pomiarami, a nie szacunkami, i obie odpowiedzi są większe, niż podpowiada intuicja.
Miejsce forskoliny wśród chiralnych materiałów odniesienia w tym katalogu
Porównanie w ramach katalogu jest najszybszym sposobem na zauważenie, że ta cząsteczka różni się rodzajem, a nie stopniem. Bromantan jest achiralny: nie ma w ogóle centrów stereogenicznych, a przeszukanie rejestru pod kątem rekordów o tej samej konektywności zwraca dwa, z których jednym jest on sam. Apigenina jest płaskim aromatycznym flawonem, w którym nie ma czego pomylić. Aniracetam i oksyracetam znajdują się blisko tego samego końca skali. Modafinil ma jedno centrum stereogeniczne, na atomie siarki, i jest dostarczany jako racemat. Tadalafil, opisany w tym katalogu jako samodzielny trudny przypadek stereochemiczny, ma dwa centra i cztery stereoizomery.
Forskolina ma osiem. Przejście od dwóch centrów do ośmiu nie jest podwojeniem trudności; to zmiana problemu, który można rozpisać na jednej stronie, w taki, którego rozpisać się nie da. Cztery stereoizomery można zestawić w tabeli i każdemu przypisać czas retencji. Dwustu pięćdziesięciu sześciu nie można, a żadne laboratorium nie ma dla nich wzorców. Właśnie dlatego praktyczne pytanie w przypadku tej cząsteczki nigdy nie brzmi który to z 256 ale czy to ten z rośliny, czy coś innego o tej samej masie — a kolejne sekcje pokazują, o ile trudniejsze okazuje się to węższe pytanie.
Skąd właściwie bierze się konfiguracja absolutna
Każdy z ośmiu powyższych deskryptorów wywodzi się z niewielkiego i starego korpusu prac, i warto go precyzyjnie nazwać, ponieważ jego wiek sam w sobie jest faktem dotyczącym związku. Strukturę molekularną i krystaliczną forskoliny rozwiązano za pomocą dyfrakcji rentgenowskiej na pojedynczym krysztale i opublikowano w 1980 roku [22]. Konfigurację absolutną — rozróżnienie między cząsteczką a jej odbiciem lustrzanym, którego zwykła dyfrakcja na strukturze złożonej z lekkich atomów nie może dokonać — ustalono w towarzyszącym badaniu nad pochodnej bromowanej, 1-benzyl-7-desacetyl-7-bromoisobutyryl-forskolin, opublikowanym w tym samym czasopiśmie w tym samym roku [23]. Atom bromu znajduje się tam z jednego powodu: ciężki atom daje mierzalne rozpraszanie anomalne, a to właśnie rozpraszanie anomalne ustala skrętność.
To czysty, klasyczny i w pełni przekonujący eksperyment. Jest też tym, na którym wszystko się opiera. Gdy świadectwo analizy tej substancji podaje konfigurację, łańcuch dowodów stojący za tym stwierdzeniem prowadzi przez rejestr do dwóch prac krystalograficznych z 1980 roku, z których jedna dotyczy pochodnej zsyntetyzowanej specjalnie po to, by w ogóle można było na to pytanie odpowiedzieć. Z tym łańcuchem wszystko jest w porządku. Jest po prostu znacznie krótszy i znacznie starszy, niż sugeruje pewny ton większości dokumentacji produktowej, a kupujący ma prawo wiedzieć, jak jest krótki.
4. Pięćdziesiąt rekordów, jeden szkielet, jedna masa
To jest centralny fakt analityczny dotyczący forskoliny jako materiału odniesienia, i najlepiej wyrazić go jako pomiar, a nie ostrzeżenie.
Rejestr oferuje wyszukiwanie, które zwraca każdy rekord dzielący łączność atomową danej cząsteczki — to znaczy każdy rekord, którego atomy są połączone w tej samej kolejności, niezależnie od tego, jak narysowana jest stereochemia lub czy w ogóle jest narysowana. Uruchomione na forskolinie, to wyszukiwanie zwraca pięćdziesiąt rekordów [1]. Ich właściwości zostały następnie pobrane w jednej partii i policzone:
| Klasa rekordu | Liczba | Co to oznacza |
|---|---|---|
| Łączna liczba rekordów z tą konektywnością | 50 | Wszystkie mają wspólny blok szkieletu InChIKey OHCQJHSOBUTRHG |
| Masa monoizotopowa dokładnie 410,23045342 Da | 45 | Identyczne do ósmego miejsca po przecinku; nie da się ich rozróżnić na podstawie pomiaru masy |
| — z czego w pełni określone (8 zdefiniowanych, 0 niezdefiniowanych) | 24 | Autentyczne, kompletne stereoizomery z indywidualnymi rekordami |
| — wśród nich częściowo określone (od 4 do 7 zdefiniowanych) | 20 | Byty słabo zdefiniowane: 8 rekordów z 7 centrami, 2 z 6, 5 z 5, 5 z 4 |
| — wśród nich całkowicie nieokreślone (0 zdefiniowanych, 8 niezdefiniowanych) | 1 | CID 3413 — płaski rekord [3] |
| Izotopowo znakowane (celowe przesunięcie masy) | 5 | Jedyni członkowie rodziny, których można rozdzielić za pomocą spektrometru mas |
Czterdzieści pięć rekordów w rejestrze posiada monoizotopową masę 410,23045342 Da — identyczną do ostatniego miejsca po przecinku — i wszystkie pięćdziesiąt dzieli pierwsze czternaście znaków swojego InChIKey, OHCQJHSOBUTRHG. Wśród nich jest dwadzieścia cztery w pełni określonych stereoizomerów, dwadzieścia częściowo określonych bytów oraz jeden rekord bez jakiejkolwiek stereochemii. Żaden pomiar masy, niezależnie od rozdzielczości, ich nie rozróżnia. Instrument zdolny do odróżnienia 410,23045342 od 410,23045343 i tak zgłosi wszystkie czterdzieści pięć jako tę samą liczbę, ponieważ jest to ta sama liczba.
Pomiar nie jest artefaktem wyszukiwania
Wynik „pięćdziesiąt” nic nie znaczy, jeśli ten sam przyrząd nie zwraca różnych liczb dla różnych cząsteczek; wyszukiwanie, które zawsze zwraca pięćdziesiąt, byłoby wadliwe. Dlatego identyczne zapytanie uruchomiono dla trzech substancji kontrolnych, dobranych tak, aby obejmowały cały zakres:
| Substancja | Centra stereogeniczne | Rekordy o tej samej konektywności |
|---|---|---|
| Bromantan | 0 — achiralny | 2 |
| Kurkumina (wzorzec analityczny pochodzenia roślinnego, zbliżony do diterpenoidów) | 0 | 29 |
| Forskolina | 8 | 50 |
| Tadalafil | 2 | 279 |
Przyrząd reaguje — i to różnymi wartościami. Dwa dla achiralnego związku klatkowego, pięćdziesiąt dla forskoliny, dwieście siedemdziesiąt dziewięć dla cząsteczki, która jest celem ogromnej literatury fałszerstw i dlatego przyciąga rój zdeponowanych analogów. Liczba jest rzeczywistą właściwością każdego rekordu, nie stałą odpowiedzią. Warto też poprawnie przeczytać wiersz tadalafilu: większa liczba tam odzwierciedla po prostu objętość zdeponowanego materiału, a nie trudniejszy problem stereochemiczny. To, co sprawia, że forskolina jest trudniejsza, nie wynika z wielkości zbioru, ale z jego składu — dwadzieścia cztery z pięćdziesięciu to kompletne, odrębne stereoizomery, co jest fundamentalnie inną sytuacją niż długi ogon duplikatów depozytów.
Dwa z pięćdziesięciu zasługują na indywidualne wymienienie
Większość z pięćdziesięciu to anonimowe nazwy systematyczne różniące się jednym lub dwoma deskryptorami. Dwie nie są, i obie są pouczające co do tego, jak szum rejestrowy zachowuje się w praktyce.
CID 73759682 ma tytuł Coleonol;Colforsin i ma cztery określone oraz cztery nieokreślone centra stereogeniczne [4]. Nosi dwie nazwy samego produktu, a określa tylko połowę jego stereochemii. Wyszukiwanie po nazwie może na niego trafić, a archiwum świadectw indeksowane po nazwach, a nie po identyfikatorach, może przypisać do niego dokumenty.
CID 139024465 ma taką samą konektywność jak forskolina, wzór chemiczny forskoliny oraz masę monoizotopową forskoliny, z siedmioma określonymi i jednym nieokreślonym centrum stereogenicznym. Jego zdeponowany tytuł to systematyczna nazwa morfinanowego antagonisty opioidowego — związek o zupełnie innym wzorze, zawierający atom azotu i nie mający żadnego związku z tym [1]. Struktura w rekordzie to stereoizomer forskoliny; tytuł to nazwa zupełnie innego leku. Zgłaszamy to jako zmierzone, a nie wyjaśnione: nie wiemy, jak powstała ta rozbieżność, i nie ma to znaczenia dla praktycznego celu, którym jest to, że tytuły w publicznym rejestrze są tekstem dostarczonym przez deponenta i nie są częścią zapisu strukturalnego. Procedura, która ufa tytułowi rekordu znalezionego po strukturze, zaufała najmniej wiarygodnemu polu tego rekordu.
Konkretny scenariusz błędu. Standardową praktyką jest indeksowanie lub deduplikacja inwentarzy chemicznych na podstawie szkieletu InChIKey, właśnie dlatego że szkielet jest odporny na tautomery, formy soli i konwencje rysowania. W zastosowaniu do tej cząsteczki praktyka ta łączy dwadzieścia cztery pełne stereoizomery, dwadzieścia półokreślonych bytów, jeden zapis bez stereochemii i pięć izotopowych analogów w jeden byt. Jeśli Twój system inwentaryzacji, archiwum świadectw lub biblioteka widm opiera się na szkielecie, już odrzucił jedyne rozróżnienie, które ma tu znaczenie. W przypadku apigenina lub bromantan, indeksowanie na poziomie szkieletu nie traci niczego. W przypadku forskoliny traci wszystko.
Pięć rekordów przełamujących schemat i dlaczego
Pięć z pięćdziesięciu nie ma masy 410,23045342 Da, a wyjątek tłumaczy regułę. Wszystkie pięć jest znakowanych izotopowo. Najwyraźniejszy przykład to Forskolin-13C2-D3, którego masa monoizotopowa wynosi 415,25599333 Da a liczba atomów izotopowych wynosi pięć, a nie zero [9]. Cztery kolejne rekordy mają po jednym lub dwóch znacznikach izotopowych, z masami monoizotopowymi 409,24188600, 411,23380825, 411,23673017 i 412,23716309 Da.
To przesunięcie nie jest dla tych związków przypadkowe; to jedyny powód, dla którego istnieją. Znakowany analog syntetyzuje się jako wzorzec wewnętrzny: współeluuje z analitem, jonizuje się i fragmentuje w ten sam sposób, podlega tej samej supresji matrycowej, a mimo to można go policzyć osobno, ponieważ spektrometr mas widzi różnicę mas. Jedynymi członkami tej pięćdziesięcioelementowej rodziny, które spektrometria mas może wiarygodnie rozróżnić, są te, które celowo zbudowano tak, by były rozróżnialne — i zostały zbudowane w ten sposób poprzez przesunięcie masy, a nie przez zmianę stereochemii, ponieważ zmiana stereochemii by nie zadziałała.
Praktyczna uwaga dotycząca wzorców wewnętrznych. Znakowany wzorzec wewnętrzny kontroluje odzysk, objętość nastrzyku i supresję jonów. Natomiast nie kontroluje tożsamości stereochemicznej ani regiochemicznej, ponieważ dzieli ślepotę analitu w obu tych aspektach: znakowany (3R,4aR,5S,6S,6aS,10S,10aR,10bS) wzorzec oznacza ilościowo niewłaściwy izomer dokładnie tak samo wiernie jak właściwy. Rygor ilościowy i rygor tożsamości to odrębne problemy, wymagające odrębnych kontroli.
5. Pułapka lustrzana: izoforskolina
W sekcji 4 opisano kolizję na pierwszym bloku InChIKey — szkielecie konektywności. Ta sekcja opisuje kolizję odwrotną, której miejscem jest drugi blok; jest ona groźniejsza z tych dwóch, bo standardowa obrona przed pierwszą wpada prosto w nią.
InChIKey składa się z dwóch bloków. Pierwszy, czternastoznakowy, koduje konektywność. Drugi, dziesięcioznakowy, koduje wszystko inne: stereochemię, skład izotopowy, protonowanie. Analitycy, którzy wiedzą o kolizjach szkieletów, rutynowo bronią się przed nimi, porównując drugi blok, wychodząc z założenia, że to tam zapisana jest stereochemia, a właśnie stereochemię szkielet pomija. W przypadku tej cząsteczki ta obrona zawodzi, i to bezgłośnie.
| Właściwość | Forskolina | Izoforskolina | Takie same? |
|---|---|---|---|
| PubChem CID | 47936 | 9549169 | nie |
| Wzór sumaryczny | C22H34O7 | C22H34O7 | identyczny |
| Masa cząsteczkowa | 410,5 | 410,5 | identyczny |
| Masa monoizotopowa | 410,23045342 Da | 410,23045342 Da | identyczne do 8 miejsc po przecinku |
| Zdefiniowane centra stereogeniczne atomów | 8 | 8 | identyczny |
| Zestaw stereodeskryptorów | 3R,4aR,5S,6S,6aS,10S,10aR,10bS | 3R,4aR,5S,6S,6aS,10S,10aR,10bS | identyczny |
| Blok szkieletowy InChIKey | OHCQJHSOBUTRHG | CLOQVZCSBYBUPB | inny |
| Drugi blok InChIKey | KGGHGJDLSA | KGGHGJDLSA | identyczny |
| Grupa octanowa | przy C-5 | przy C-6 | jedyna różnica |
| Wolna grupa hydroksylowa | przy C-6 | przy C-5 | zamieniona |
Dwa związki różnią się migracją pojedynczej grupy acetylowej między dwiema sąsiednimi pozycjami hydroksylowymi. Wszystko inne — wzór, masa, masa dokładna, liczba centrów stereogenicznych, same osiem deskryptorów — jest takie samo. Są one regioizomerami, a nie stereoizomerami, dlatego ich bloki szkieletowe się różnią; a ponieważ ich stereochemia jest naprawdę identyczna, ich drugie bloki już się nie różnią.
Przeczytaj oba klucze InChIKey razem. Forskolina: OHCQJHSOBUTRHG-KGGHGJDLSA-N. Izoforskolina: CLOQVZCSBYBUPB-KGGHGJDLSA-N. Weryfikator, który porównuje szkielet łączy forskolinę z czterdziestoma dziewięcioma innymi rekordami, ale przynajmniej odrzuca izoforskolinę. Weryfikator porównujący blok stereo odrzuca większość z tych czterdziestu dziewięciu, ale akceptuje izoforskolinę jako forskolinę. Żadna połowa klucza nie odpowiada na pytanie samodzielnie, a obie zawodzą na przeciwnych populacjach. Jedynym poprawnym porównaniem jest cały klucz, znak po znaku — dyscyplina, która brzmi trywialnie, a którą kod na skróty stale narusza.
Izoforskolina jest rzeczywistym, odrębnie badanym związkiem
To nie jest ciekawostka bazodanowa wygenerowana przez algorytm wyliczający. Izoforskolina ma własną literaturę farmakokinetyczną, w tym metodę chromatografii cieczowej z tandemową spektrometrią mas opracowaną specjalnie dla niej [29], i porównywano ją z forskoliną obok siebie jako odrębny byt chemiczny w badaniach nad stanem zapalnym [35]. Opublikowana metoda dla izoforskoliny istnieje, ponieważ laboratorium potrzebowało zmierzyć izoforskolinę i nie mogło tego zrobić metodą dla forskoliny. To najwyraźniejsze możliwe stwierdzenie, że te dwa związki nie są zamienne.
Migracja grupy acetylowej między sąsiednimi hydroksylami w tej strukturze jest udokumentowanym zjawiskiem samym w sobie: 1-acetyl-7-deacetylforskolin, w której grupa octanowa przemieściła się na jeszcze inną, trzecią pozycję, została wyizolowana i scharakteryzowana jako odrębny związek [34]. Grupa octanowa w tym szkielecie jest ruchoma, a jej położenie stanowi o tożsamości.
Pułapka się zamyka: nie istnieje referencyjne widmo interferenta
Jeśli dwa związki mają tę samą masę, typowym rozwiązaniem jest ich rozróżnienie poprzez dopasowanie do biblioteki widm. To rozwiązanie nie jest tutaj dostępne, a brak został zmierzony za pomocą kontroli pozytywnej, zamiast być zakładanym:
| Przeszukiwany związek | Zwrócone rekordy | Odczyt |
|---|---|---|
| Forskolina | 16, z czego 13 to sama forskolina | Wyniki wyszukiwania dopasowują nazwy jako podciągi, dlatego trzy rekordy z 1,9-dideoksyforskoliny są również zwracane; trzynaście autentycznych rekordów obejmuje kilka instrumentów i energii |
| Izoforskolina | 0 | Brak zdeponowanego widma jakiegokolwiek typu |
| Kurkumina (kontrola na tej samej bibliotece, tego samego dnia) | 68 (36 o nazwie dokładnie kurkumina) | Wyszukiwanie działa i zwraca duże liczby, gdy istnieją — oraz powiększa je w ten sam sposób dla kontroli co dla celu |
Rekord w rejestrze dla izoforskoliny opowiada tę samą historię z drugiej strony. Wyliczenie jego sekcji nie zwraca w ogóle nagłówka Informacje spektralne ani właściwości eksperymentalnych — rekord zawiera strukturę, identyfikatory, klasyfikację zagrożeń i odnośniki do literatury, i nic, co można by porównać z odczytem przyrządu [2].
Co to oznacza w praktyce. Jedyny związek, który dzieli z forskoliną dokładną masę do ośmiu miejsc po przecinku, wzór sumaryczny i wszystkie osiem stereodeskryptorów, nie ma zdeponowanego widma nigdzie w publicznym rejestrze. Laboratorium nie wybrnie z tej niejednoznaczności dopasowaniem do biblioteki, ponieważ po drugiej stronie nie ma z czym porównywać. Może jedynie ustalić, chromatograficznie względem autentycznego wzorca, że jego pik leży tam, gdzie pik forskoliny — a właśnie do tego służy materiał odniesienia i właśnie dlatego w przypadku tej substancji kluczowa na świadectwie analizy jest deklaracja czasu retencji, a nie deklaracja masy.
6. Dlaczego fragmentacja pogarsza sytuację
Gdy zawodzi dokładna masa, kolejnym standardowym krokiem jest tandemowa spektrometria mas: rozbij cząsteczkę i zidentyfikuj ją na podstawie wzoru fragmentów. Dla większości związków poprawia to sytuację, ponieważ fragmentacja jest wrażliwa na to, gdzie znajdują się grupy funkcyjne, a nie tylko na liczbę atomów obecnych. W przypadku forskoliny robi coś przeciwnego, a powód można odczytać bezpośrednio z zdeponowanych widm.
Zdeponowano sześć wysokorozdzielczych widm jonów potomnych forskoliny z jednej dobrze udokumentowanej akwizycji: elektrorozpylanie w trybie ujemnym na analizatorze Orbitrap, energie zderzeń od 15 do 90, rozdzielczość 17 500, na kolumnie C18 z gradientem kwasu mrówkowego i metanolu, czas retencji 17,494 minuty [15]. Listy pików pobrano i posortowano według intensywności względnej:
| Energia zderzenia | Pik podstawowy | Kolejne cztery jony, ze względną intensywnością w skali do 999 |
|---|---|---|
| 15 | m/z 59,0138 | 409,2234 (265) · 367,2126 (106) · 349,2021 (104) · 331,1916 (67) |
| 30 | m/z 59,0138 | 367,2124 (71) · 123,0451 (19) · 313,1810 (19) · 331,1913 (15) |
| 45 | m/z 59,0138 | 97,0659 (23) · 57,0346 (15) · 123,0452 (14) · 95,0502 (13) |
| 75 | m/z 59,0138 | 57,0346 (11) · 97,0659 (10) · 95,0503 (9) · 73,0295 (5) |
Przy każdej energii zderzenia od 15 do 75, pik bazowy to m/z 59,0138 — anion octanowy, CH3COO−. Przy najniższej energii w zestawie jest już prawie czterokrotnie bardziej intensywny niż przetrwały jon prekursora przy m/z 409,2234. Przy najwyższej energii drugi co do wielkości pik w całym widmie ma intensywność jedenaście na dziewięćset dziewięćdziesiąt dziewięć — pik bazowy jest około dziewięćdziesiąt razy większy niż cokolwiek innego (999 ÷ 11). Izoforskolina posiada tę samą grupę octanową na sąsiednim węglu i traci ją, dając ten sam jon o tej samej masie. Najsilniejszy sygnał w widmie mas forskoliny to zatem dokładnie ten sygnał, który nie niesie żadnej informacji o położeniu.
Warto się nad tym zatrzymać, ponieważ odwraca to typową intuicję dotyczącą tandemowej spektrometrii mas. Zwykle dominujący fragment to dar: jest powtarzalny, jest odporny na efekty matrycy i daje czułe przejście do oznaczeń ilościowych. Tutaj dominujący fragment jest obciążeniem dla identyfikacji właśnie dlatego, że dominuje. Przejście 409,2 → 59,0 jest doskonałym przejściem ilościowym i bezużytecznym potwierdzającym. Mówi ta cząsteczka zawierała ester octanowy, co dotyczy forskoliny, izoforskoliny, 1-acetyl-7-deacetylforskoliny [34], a także dużej części metabolomu roślinnego.
Jony informacyjne to te słabe
Jony, które w zasadzie mogłyby przenosić informację o pozycji, to te znajdujące się na górze zakresu masy, i są to dokładnie te, które znikają jako pierwsze. Przy energii zderzenia 15 widoczna jest seria 409,2234 → 367,2126 → 349,2021 → 331,1916: utrata 42 (keten, od octanu), utrata 60 (kwas octowy), a następnie dalsza utrata 18 (woda). Przy energii zderzenia 45 największy z nich wynosi jedenaście części na dziewięćset dziewięćdziesiąt dziewięć, a widmo jest zdominowane przez małe fragmenty węglowodorów m/z 97,0659, 95,0502 i 57,0346, które nie mówią nic o jonie macierzystym.
Praktyczną konsekwencją jest wąskie i niewygodne okno operacyjne. Energia, przy której jony diagnostyczne są wystarczająco silne, aby je zobaczyć, to energia, przy której widmo jest najmniej czułe, a energia dająca dobrą czułość daje widmo, które jest prawie całkowicie octanowe. Opracowywanie metod dla tego związku to kompromis między tymi dwoma, a kompromis musi być udokumentowany, a nie odziedziczony.
Każde zdeponowane widmo posiada zahaszowany identyfikator widmowy, który umożliwia dokładne porównanie maszynowe zamiast wizualnego. Cztery cytowane powyżej to splash10-0a4i-9002200000-a8ce9cf7f6bcbdb5fae3 przy energii 15, splash10-0a4i-9001000000-34d19485cad4b7ba6830 przy 30, splash10-0a4i-9100000000-5f44a02bf36538780000 przy 45 i splash10-0a4i-9000000000-54997a37086923147f8a przy 75 [15]. Zauważ, że wszystkie cztery mają te same pierwsze dwa bloki, splash10-0a4i: prefiks skrótu koduje dominujące piki, a dominujący pik nie zmienia się przy pięciokrotnej zmianie energii zderzeń. Zgodność z którymkolwiek z tych skrótów potwierdza, że próbka fragmentuje jak forskolina. Jak ustaliły sekcje 4 i 5, nie potwierdza to ani konfiguracji, ani położenia grupy octanowej.
Widma w trybie dodatnim nie poprawiają tej sytuacji
W bazie danych zdeponowano również widma w trybie dodatnim, uzyskane na innym instrumencie i w innej placówce: jon protonowany przy m/z 411,2377 daje pik bazowy przy m/z 259,1690 przy pośredniej energii zderzenia, z kolejnymi jonami przy 201,1273, 113,0599, 95,0495 i 67,0549 [16]. W tym samym zestawie odnotowano addukty z jonem amonowym przy 428,2643 i z sodem przy 433,2197. Ta seria jest bardziej informatywna niż seria z trybu ujemnego, ponieważ zachowuje większą część układu pierścieni. Jest to jednak również seria generowana przez skondensowany szkielet, który forskolina i izoforskolina mają wspólny atom po atomie.
Przekrój czynny zderzeń: czwarty wymiar, który jest niemal płaski
Spektrometria ruchliwości jonów dodaje do pomiaru masy pomiar kształtu i może co do zasady rozdzielać izomery, których sama masa nie rozróżnia. Zdeponowane przekroje czynne zderzeń forskoliny są jedynymi doświadczalnymi danymi fizycznymi w całym rekordzie (sekcja 9) i warto je przeczytać pod kątem tego, co obiecują, i tego, czego nie dają:
| Jon | Wartość (Å2) | Metoda i proweniencja |
|---|---|---|
| [M+Na]+ | 194,3 | Rura dryfowa, azot jako gaz buforowy, elektrorozpylanie w trybie dodatnim; zbiór danych z toksykologicznych badań przesiewowych |
| [M+Na]+ | 191,9 | Fala bieżąca, kalibracja polialaniną i wzorcami leków |
| [M+Na]+ | 190,46 | Fala bieżąca, ta sama kalibracja |
| [M+K]+ | 193,09 | Fala bieżąca |
| [M+H]+ | 187,23 | Fala bieżąca |
| [M+H−H2O]+ | 184,53 | Fala bieżąca |
Trzy wartości są zdeponowane dla adduktu sodowego pojedynczego związku: 190,46, 191,9 i 194,3 Å2, rozrzut wynoszący około dwóch procent między skrajnościami. Ten rozrzut występuje między laboratoriami i podejściami kalibracyjnymi dla tego samego jonu tego samego związku. Jakiekolwiek rozdzielenie izomerów metodą ruchliwości jonów musiałoby rozróżnić różnicę mniejszą niż rozbieżność widoczna już w rekordzie dla jednego związku — a i tak nie ma zdeponowanego przekroju czynnego izoforskoliny, z którym można by porównać [2]. Technikę opisujemy tak, jak jest udokumentowana, a porównanie jako niedostępne.
7. Metody, które rzeczywiście rozróżniają
Trzy rodziny technik są udokumentowane jako zdolne do oddzielenia forskoliny od związków dzielących jej masę. Każda z nich wymaga tego samego warunku wstępnego, co jest powodem istnienia tej strony: materiał odniesienia o potwierdzonej tożsamości. Żadna z nich nie jest samokalibrująca się.
Chromatografia i oś retencyjna
Ponieważ niejednoznaczność jest regiochemiczna, a nie tylko stereochemiczna, forskolina i izoforskolina są rozdzielne na zwykłych achiralnych kolumnach odwróconej fazy — są to różne związki o różnej polarności i różnej geometrii wiązań wodorowych, a nie lustrzane odbicia. To dobra wiadomość i stanowi podstawę praktycznie całej pracy z tym związkiem.
Metoda chromatografii cieczowej w odwróconym układzie faz do ilościowego oznaczania forskoliny w materiale roślinnym została opublikowana w czasopiśmie poświęconym metodom urzędowym i pozostaje punktem odniesienia dla tego oznaczenia [25]. Szerzej zakrojone podejścia do kontroli jakości surowca zostały przedstawione jako studium przypadku dotyczące konkretnie tej rośliny [30]. Szczegółowo opisano całkowitą izolację, oczyszczenie i scharakteryzowanie forskoliny pochodzącej z produktów już znajdujących się na rynku [28] — najbliższy opublikowany analog tego, co faktycznie robi nabywca wzorca analitycznego.
Czas retencji jest tylko pomiarem, jeśli oś jest zakotwiczona. Czas retencji nie jest właściwością związku; jest właściwością związku na określonej kolumnie, przy określonym gradiencie, temperaturze i przepływie. Wartość 17,494 minuty podana w sekcji 6 ma sens tylko razem z warunkami: kolumna C18 o ziarnie 1,7 µm, 2,1 × 150 mm, fazy ruchome 0,1% kwas mrówkowy i metanol, gradient od 90:10 do 0:100 między drugą a piętnastą minutą, 0,20 mL min−1 [15]. Przeniesiona na jakikolwiek inny system, ta liczba jest bezwartościowa, a jedynym, co ją zastępuje, jest wzorzec nastrzyknięty na własnym systemie. To najważniejsze zdanie operacyjne na tej stronie.
Magnetyczny rezonans jądrowy
Protonowa spektroskopia NMR rozstrzyga tę kwestię bezpośrednio i jednoznacznie. Atom węgla niosący grupę estru octanowego jest silnie odsłaniany w porównaniu z atomem węgla niosącym wolną grupę hydroksylową, więc przyłączony do niego proton pojawia się wyraźnie w niższym polu niż proton sąsiedni. W forskolinie ten przesunięty w niższe pole proton znajduje się przy C-5; w izoforskolinie przy C-6, po drugiej stronie tego samego wiązania. Dwuwymiarowe eksperymenty korelacyjne rozstrzygają to ponad wszelką wątpliwość, wiążąc karbonyl estru z jednym konkretnym protonem.
To jest ostateczna odpowiedź, a towarzyszy jej niezręczny przypis rozwinięty w sekcji 10: w dostępnych rejestrach nie ma żadnego widma protonowego dla forskoliny, ani żadnego widma izoforskoliny [1][2]. Technika, która najlepiej odpowiada na to pytanie, to ta, dla której nie zdeponowano żadnych danych referencyjnych, więc stosujące ją laboratorium musi wygenerować własne widmo referencyjne — z autentycznego wzorca.
Pomiary chiroptyczne
Skręcalność optyczna i dichroizm kołowy reagują bezpośrednio na konfigurację absolutną, a nie wnioskują jej z zachowania retencyjnego; dla cząsteczki z ośmioma centrami są one naturalnym sposobem sprawdzenia, czy materiał jest enancjomerem naturalnym. Rejestr zawiera synonim (-)-forskolina, stwierdzając, że związek naturalny jest lewoskrętny [1].
Sekcja 9 odnotowuje, czego rejestr nie zawiera: wartości liczbowej tej skręcalności. Rekord podaje znak, a pomija wartość bezwzględną, co w przypadku kontroli chiroptycznej oznacza różnicę między użytecznym odniesieniem a samym kierunkiem. Laboratorium mierzące skręcalność tego materiału uzyskuje więc liczbę, której nie ma z czym porównać w publicznym rejestrze, chyba że dysponuje wzorcem o potwierdzonej konfiguracji.
Co wszystkie trzy mają wspólnego
Chromatografia potrzebuje wzorca, by ustalić, który pik jest którym na danej kolumnie. Protonowa spektroskopia NMR potrzebuje wzorca, ponieważ nie zdeponowano widma referencyjnego. Polarymetria potrzebuje wzorca, ponieważ nie zdeponowano wartości referencyjnej. Żadna z tych technik nie powie Ci, co trzymasz, bez czegoś o znanej tożsamości do porównania. Właśnie temu służy wzorzec analityczny i dlatego stwierdzenie tożsamości na świadectwie analizy nie jest ozdobnym szczegółem, lecz całym produktem.
8. Ekstrakt i wzorzec analityczny to różne produkty
Wszystko powyższe dotyczy pojedynczego czystego związku. Na rynku słowo forskolina jest również, i częściej, stosowane do ekstraktu botanicznego, w którym ten związek jest jednym ze składników mieszaniny, zwykle towarzyszy mu procentowa wartość. Te dwa produkty nie są tym samym, a różnica jest mierzalna, a nie retoryczna.
| Forskolina jako wzorzec analityczny | Ekstrakt standaryzowany do określonego procentu | |
|---|---|---|
| Czym jest | Jedna substancja chemiczna, CAS 66575-29-9 | Mieszanina składników roślinnych, z których jeden to ta substancja |
| Tożsamość ustalona przez | Struktura, masa, czas retencji, widma | Źródło botaniczne plus wartość oznaczenia dla jednego składnika |
| Skład | Stały z definicji | Zmienne w zależności od zbioru, części rośliny i przetwarzania |
| Co oznacza ta liczba | Oznaczona zawartość substancji w fiolce | Zawartość jednego składnika; pozostała część nie jest określona. |
| Czy można wykalibrować instrument? | Tak, taki jest jego cel. | Nie — nie można kalibrować względem mieszaniny o nieznanym składzie |
Trzy ustalenia z opublikowanej literatury sprawiają, że różnica jest konkretna, a nie definicyjna.
Po pierwsze, skład rośliny zmienia się wraz z porą roku. Badanie śledzące cztery labdanowe diterpenoidy tego gatunku przez cały rok wykazało, że ich proporcje zmieniają się wraz z czasem zbiorów [31]. Deklaracja, że materiał zawiera określony procent forskoliny, jest zatem stwierdzeniem dotyczącym jednego składnika mieszaniny, której inne składniki zmieniają się wraz z kalendarzem. Podana liczba może być całkowicie dokładna, a materiał nadal może znacznie różnić się między partiami.
Po drugie, związek jest wytwarzany w jednej konkretnej tkance. Tlenek manoilu, biosyntetyczny prekursor forskoliny, jest syntetyzowany w wyspecjalizowanych komórkach korka korzenia, a szlak poznano od tego prekursora aż do gotowej cząsteczki [38][37]. Preparat z korzeni i preparat z liści tej samej rośliny nie są tym samym surowcem i żadne przetwarzanie nie uczyni ich równoważnymi. Opis źródła, który podaje gatunek, ale nie część rośliny, nie opisuje źródła.
Trzeci aspekt dotyczy udokumentowanego problemu z autentycznością na rynku tych preparatów. Opracowano i opublikowano wieloanalityczną strategię wykrywania zafałszowań w komercyjnych preparatach tej rośliny [26], a następnie rozszerzono ją o szybką metodę przesiewową opartą na analizie wstrzykowo-przepływowej dla tego samego celu [27]. Tego typu prace nie są podejmowane spekulacyjnie; wynikają z faktycznego występowania problemu. Niezależnie od tego, forskolina została wyizolowana z produktów już obecnych na rynku i w pełni scharakteryzowana, co stanowi bezpośrednią drogę eksperymentalną do ustalenia, co takie produkty faktycznie zawierają [28].
Co oznacza procent na etykiecie ekstraktu, a czego nie oznacza. Jest to wynik oznaczenia zawartości jednego wskazanego składnika, uzyskany metodą chromatograficzną, która sama wymagała wzorca analitycznego. To nie jest informacja o pozostałych składnikach, o użytej części rośliny, o dacie zbioru ani o tym, którym z labdanowych diterpenoidów w mieszaninie faktycznie był dany pik. Przytoczona literatura pokazuje, że każda z tych czterech niewiadomych zmienia się w udokumentowany sposób. Ta strona opisuje drugi produkt: pojedynczą substancję dostarczaną po to, by na takie pytania można było odpowiedzieć, zamiast przyjmować założenia.
Związki pokrewne, od których faktycznie rozdzielasz analit
Roślina nie wytwarza samej forskoliny, a towarzyszące związki nie są obojętnymi śladami. Dwa z nich są dobrze scharakteryzowane i oba można odróżnić na podstawie masy — co, biorąc pod uwagę sekcje 4-6, jest ostrzeżeniem, a nie uspokojeniem:
| Związek | Rekord | Wzór | Masa monoizotopowa (Da) | Różnica w stosunku do forskoliny |
|---|---|---|---|---|
| Forskolina | CID 47936 | C22H34O7 | 410,23045342 | — |
| Izoforskolina | CID 9549169 | C22H34O7 | 410,23045342 | brak — niewidoczna dla masy |
| 9-Deoksyforskolina | CID 13471717 | C22H34O6 | 394,23553880 | −16 Da — rozdzielne |
| (-)-1,9-Dideoksyforskolina | CID 107948 | C22H34O5 | 378,24062418 | −32 Da — rozdzielne |
Odczytuj tę tabelę w kolejności, w jakiej widzi ją instrument. Badanie laboratoryjne metodą dokładnej masy wyraźnie wykryje i odrzuci dwa związki deoksy, oddalone odpowiednio o szesnaście i trzydzieści dwa daltony, co da poczucie, że metoda działa. Izoforskolinę przepuści nietkniętą, ponieważ nie ma tam czego wykryć. Metoda, której widoczne sukcesy to łatwe przypadki, a milcząca porażka to trudny przypadek, jest gorsza niż brak metody, ponieważ wytwarza pewność.
Związki deoksy nie są również same w sobie nieciekawe z analitycznego punktu widzenia. 1,9-Dideoksyforskolina jest nieaktywna wobec cyklazy adenylanowej, dlatego jest standardową kontrolą negatywną w tej dziedzinie — a mimo to ma udokumentowaną aktywność farmakologiczną jako modulator w opornych komórkach nowotworowych [32] oraz jako środek o zachowaniu podobnym do blokerów kanałów wapniowych w komórkach ziarnistych móżdżku [33]. Śladowa domieszka o niezależnej aktywności to nie jest błąd zaokrąglenia w preparacie, a jej obecność jest właściwością partii, a nie substancji.
Dlaczego dokładny izomer ma znaczenie — z powodów strukturalnych, a nie retorycznych
Można by rozsądnie zapytać, czy cała ta stereochemiczna precyzja nie jest przesadnym projektowaniem — czy w praktyce bliskie analogi zachowują się na tyle podobnie, że to rozróżnienie ma charakter akademicki. Literatura strukturalna odpowiada na to bezpośrednio, a odpowiedź brzmi: nie.
Miejsce wiązania forskoliny w cyklazie adenylanowej ustalono krystalograficznie: strukturę domen katalitycznych enzymu rozwiązano w kompleksie ze stymulującą podjednostką białka G, przy czym forskolina zajmuje kieszeń na styku dwóch połówek katalitycznych [43]. Stąd pochodzi kod ligandu i struktura kompleksu przytoczone w sekcji 2. Miejsce wiązania zostało od tego czasu szczegółowo omówione wraz z literaturą dotyczącą inhibitorów [44], ponownie rozwiązane metodą kriomikroskopii elektronowej dla konkretnej izoformy enzymu [45] oraz zmapowane reszta po reszcie dla innej izoformy w celu identyfikacji dokładnych kontaktów, jakie tworzy cząsteczka [46].
Istotny punkt w przypadku materiału odniesienia nie jest farmakologiczny, lecz geometryczny. Kieszeń, która kontaktuje się z ligandem na określonych indywidualnych resztach, to kieszeń reagująca na położenie podstawników. Dlatego 1,9-dideoksyforskolina, różniąca się dwoma grupami hydroksylowymi, jest nieaktywna wobec tego celu molekularnego, pozostając aktywna gdzie indziej [32][33] — i to strukturalny powód, dla którego laboratorium badające ten system z niewłaściwym izomerem nie otrzymuje lekko błędnej odpowiedzi, ale całkowicie niezwiązanej. Cząsteczki o tym kształcie są odczytywane przez ich powierzchnie, a osiem centrów stereogenicznych plus ruchliwa grupa octanowa to dużo powierzchni do pomylenia.
Skąd pochodzi materiał i dlaczego istnieją cztery różne odpowiedzi
Forskolina jest pozyskiwana z materiału roślinnego, ponieważ uzyskanie jej w inny sposób jest trudne, a skala tej trudności sama w sobie jest faktem dotyczącym cząsteczki. Syntezę totalną prowadzono przez dziesięciolecia; reprezentatywny wkład konstruuje kluczowy półprodukt poprzez sekwencję kolejnych przegrupowań, a długość takich dróg jest bezpośrednią arytmetyczną konsekwencją wprowadzenia ośmiu centrów stereogenicznych z kontrolą [39]. Nikt nie dostarcza tej substancji na drodze syntezy totalnej w skali materiału odniesienia.
Wszystkie alternatywy są biologiczne, a każda z nich powstała, aby obejść ograniczenie poprzedniej. Pełna ścieżka biosyntezy od prekursora diterpenu do forskoliny została wyjaśniona i zrekonstruowana, co umożliwiło produkcję heterologiczną [37]; przegląd tej pracy śledzi rozwój dziedziny [49]. Produkcja w zmodyfikowanych drożdżach została od tego czasu skonstruowana i zoptymalizowana [40], oferując niezależną od zbiorów i pory roku drogę. Kultury tkanek roślinnych były badane znacznie wcześniej jako alternatywa dla uprawy polowej [41], a współczesne prace agronomiczne badały uprawę aeroponiczną, aby zwiększyć plony z samej rośliny [42]. Obszerne opracowanie na temat związku i jego źródłowej rośliny zbiera literaturę farmakologiczną i produkcyjną w jednym miejscu [48].
Praktyczna konsekwencja dla kupującego jest taka, że materiał trafiający na rynek może pochodzić z korzeni uprawianych w polu, z kultury tkankowej, z systemu aeroponicznego lub z fermentora, a drogi te niosą różne profile zanieczyszczeń: droga roślinna wnosi współwystępujące labdany z powyższej tabeli, a droga fermentacyjna w zamian intermediaty szlaku. Żaden z tych profili nie jest widoczny we wzorze sumarycznym, masie ani InChIKey. Jest widoczny na chromatogramie, co jest kolejnym powodem, dla którego oś retencji musi być odniesiona do czegoś znanego.
9. Dane fizykochemiczne: prawie pusta półka
W przypadku większości substancji w tym katalogu, ta sekcja odtwarza wypełnioną tabelę zmierzonych właściwości z ich atrybucjami. Dla forskoliny nie może tego zrobić, a kształt tej nieobecności został zmierzony, a nie wywnioskowany.
Rekord w rejestrze organizuje zmierzone dane pod nagłówkiem zwanym Właściwości eksperymentalne, podzielonym według właściwości. Wyliczenie każdej ścieżki sekcji w pełnym rekordzie dla forskoliny zwraca dokładnie jeden taki podrozdział: przekrój czynny zderzeń [1]. Nie określono temperatury topnienia, temperatury wrzenia, rozpuszczalności, doświadczalnego współczynnika podziału, stałej dysocjacji, gęstości, współczynnika załamania światła, opisu fizycznego, barwy ani postaci oraz skręcalności właściwej.
Kontrola, która czyni to zero wynikiem
Wyszukiwanie, które nic nie zwraca, wygląda identycznie jak wyszukiwanie, które nigdy nie zostało naprawdę uruchomione. Ta sama enumeracja, tą samą metodą, tego samego dnia, została zatem przeprowadzona na dwóch substancjach kontrolnych wybranych dlatego, że ich rekordy są z pewnością wypełnione:
| Podsekcja | Forskolina | Kurkumina (kontrola) | Tadalafil (kontrola) |
|---|---|---|---|
| Opis fizyczny | brak | obecne | obecne |
| Kolor / forma | brak | obecne | — |
| Temperatura topnienia | brak | obecne | obecne |
| Rozpuszczalność | brak | obecne | obecne |
| Gęstość | brak | obecne | — |
| Współczynnik załamania światła | brak | obecne | — |
| Stabilność / okres przydatności | brak | obecne | — |
| Rozkład | brak | obecne | — |
| Eksperymentalne logP | brak | — | obecne |
| Stałe dysocjacji | brak | — | obecne |
| Prężność pary | brak | — | obecne |
| Przekrój czynny zderzenia | obecne | obecne | obecne |
Kurkumina jest bardziej informatywna z dwóch kontroli, ponieważ jest najbliższym dostępnym analogiem: kolejnym związkiem pochodzenia roślinnego o podobnej masie cząsteczkowej, dostarczanym przez ten sam rodzaj dostawcy do tego samego rodzaju laboratorium, którego rekord zawiera dane dotyczące temperatury topnienia, koloru, rozpuszczalności, gęstości, współczynnika załamania światła, stabilności i danych o rozkładzie. Instrument, który znajduje dziewięć wypełnionych podsekcji dla kurkuminy, znajduje jedną dla forskoliny. Pustka jest właściwością rekordu, a nie wyszukiwania.
Co z tego wynika w praktyce. Laboratorium nie może zweryfikować wzorca analitycznego forskoliny za pomocą temperatury topnienia, ponieważ w publicznym rejestrze nie ma punktu odniesienia do porównania. Nie może sprawdzić rozpuszczalności na podstawie opublikowanej wartości, bo takiej nie ma. Nie może zweryfikować skręcalności optycznej z opublikowaną wartością, ponieważ jej brak. Dla tej substancji droga potwierdzenia tożsamości poprzez stałe fizyczne jest zamknięta, i nie jest to zaniedbanie ze strony konkretnego nabywcy — taki jest stan publicznego rejestru. Pozostaje chromatografia i spektroskopia względem autentycznego wzorca analitycznego, co wraca do sekcji 6 i 7.
Brakująca skręcalność należy do innej kategorii niż reszta
Spośród wszystkich luk omówionych powyżej, jedna zasługuje na odrębne potraktowanie. Skręcalność optyczna jest najstarszym, najtańszym i najpowszechniej dostępnym pomiarem chirooptycznym; polarymetr to standardowe wyposażenie laboratoriów, w których nie ma instrumentów z sekcji 7. Dla cząsteczki, której cały problem identyfikacji sprowadza się do stereochemii, jest to jedyny pomiar, który rutynowe laboratorium mogłoby faktycznie wykonać.
Rejestr podaje znak: zawiera (-)-forskolina wśród synonimów, więc związek naturalny jest lewoskrętny [1]. Nie podaje wartości bezwzględnej. Niezależne potwierdzenie pochodzi z federalnego rejestru substancji, który klasyfikuje tę substancję ze stereochemią ABSOLUTE i ośmioma określonymi centrami stereogenicznymi na osiem — oraz z polem aktywności optycznej ustawionym na UNSPECIFIED [12]. Dwa rejestry, prowadzone przez różne organy w różnych celach, zgadzają się, że konfiguracja jest w pełni znana i że skręcalność nie została zarejestrowana.
Laboratorium mierzące skręcalność tego materiału uzyskuje zatem liczbę, dla której nie ma żadnego punktu odniesienia w publicznych rejestrach. Ta liczba jest nadal warta zmierzenia — to rzeczywiście test spójności partii o realnej wartości — ale nie może służyć jako test identyfikacji, dopóki laboratorium nie ustali własnej wartości referencyjnej na materiale o potwierdzonej tożsamości.
Masa molowa zależy od tego, którą tabelę mas atomowych się wykorzysta
Nawet masa molowa, najnudniejsza liczba na jakimkolwiek świadectwie analizy, nie jest uzgodniona do trzech miejsc po przecinku. Pięć źródeł zostało sprawdzonych bezpośrednio, a dwie wartości arytmetyczne obliczone:
| Wartość (g·mol−1) | Źródło |
|---|---|
| 410,5 | PubChem – rekord związku chemicznego [1] |
| 410,50 | KEGG, zarówno rekord związku C09076, jak i rekord leku D03584 [11] |
| 410,502 | Federalny rejestr substancji, UNII 1F7A44V6OU [12] |
| 410,51 | ChEMBL, CHEMBL52606 [13] |
| 410,5012 | Obliczono na podstawie konwencjonalnych mas atomowych (C 12,0107, H 1,00794, O 15,9994) |
| 410,507 | Obliczono na podstawie skróconych standardowych mas atomowych (C 12,011, H 1,008, O 15,999) |
Rozpiętość wynosi od 410,50 do 410,51 — około dwudziestu pięciu części na milion, co nie ma znaczenia dla osób ważących miligramy, ale jest istotne dla tych, którzy uzgadniają dwa świadectwa analizy, które się różnią. Trzecia cyfra po przecinku w tej liczbie jest właściwością użytej tabeli mas atomowych, a nie substancji. Dokument podający 410,507 i dokument podający 410,502 nie są ze sobą sprzeczne; wykorzystano różne tabele. Liczbą wartą dyskusji, jeśli jakakolwiek liczba jest tego warta, jest masa monoizotopowa — 410,23045342 Da — która jest określona przez masy izotopów, a nie przez średnie obfitości występujące na Ziemi, i co do której wszystkie skonsultowane źródła zgadzają się dokładnie.
10. Widma: co istnieje, a czego nie ma
Zdeponowane dane spektroskopowe są drugim miejscem, w którym publiczny rejestr dla tego związku jest ubogi, a tutaj również wzór luk nie jest przypadkowy. Nagłówki sekcji obecne w rekordzie zostały wyliczone, a nie pobieżnie przejrzane:
| Technika | Obecne | Pochodzenie |
|---|---|---|
| 13C NMR | Tak | Zdeponowana kolekcja widm; zarejestrowana w Instytucie Chemii Organicznej, Uniwersytet Wiedeński [17] |
| 1H NMR | Nie | — |
| 2D NMR (COSY, HSQC, HMBC, NOESY) | Nie | — |
| UV-Vis | Nie | — |
| Raman | Nie | — |
| IR transmisyjne (KBr, nujol) | Nie | — |
| ATR-IR | Tak | Bio-Rad FTS, ATR-neat; pojedyncza próbka od jednego dostawcy, katalog 344275, partia 986024 [18] |
| GC-MS / EI-MS | Nie | — |
| LC-MS/MS, tryb ujemny | Tak, sześć widm | Orbitrap, energie zderzeń od 15 do 90 [15] |
| LC-MS/MS, dalszy zestaw w trybie ujemnym | Tak | Kwadrupolowy czas przelotu - niezależne laboratorium deponujące [15] |
| LC-MS, skany przeglądowe w trybie dodatnim i ujemnym | Tak | Kwadrupolowy czas przelotu - trzecie laboratorium deponujące [15] |
| MS2, tryb dodatni | Tak | Q Exactive, energie zderzeń 35-65 [16] |
Wynikają z tego trzy spostrzeżenia, a każde z nich jest niepokojące w inny sposób.
Po pierwsze, nie ma widma protonowego. Tylko węgiel. Jak określono w sekcji 7, spektroskopia protonowa NMR jest techniką, która odpowiada na kluczowe pytanie dotyczące tej cząsteczki — gdzie znajduje się grupa acetylowa — najbardziej bezpośrednio i najtaniej. Publiczny rekord zawiera widmo węgla, które jest naprawdę przydatne do potwierdzenia szkieletu węglowego i obecności estrowej grupy karbonylowej, ale pomija jeden eksperyment, który rozstrzygnąłby regiochemię w jednym pomiarze. Laboratorium, które chce uzyskać tę odpowiedź, musi wyprodukować własne widmo referencyjne, co wymaga materiału o znanej tożsamości.
Po drugie, nie ma widma ultrafioletowego, podczas gdy znaczna część opublikowanych prac ilościowych dotyczących tego związku wykorzystuje chromatografię cieczową z detekcją UV lub detektorem z matrycą diodową [25][30]. Forskolina ma jedynie słaby chromofor — izolowaną grupę ketonową i końcowy alken, bez rozbudowanej koniugacji — dlatego detekcja UV działa tu przy krótkich długościach fali, gdzie selektywność jest słaba, a absorbuje także wszystko inne w ekstrakcie roślinnym. To połączenie, słaby chromofor i brak zdeponowanego widma referencyjnego, oznacza, że długość fali i absorpcyjność leżące u podstaw każdej kalibracji muszą pochodzić z publikacji metodycznej, a nie z rekordu referencyjnego. To także jeden z powodów, dla których tak duża część współczesnej literatury o tym związku przeszła na spektrometrię mas, która, jak pokazały sekcje 4–6, jest ślepa właśnie w tym kierunku, który ma znaczenie.
Po trzecie, i najmniej oczywiste: widmo w podczerwieni pochodzi z jednej partii produkcyjnej. Zdeponowane widmo ATR-IR zostało zarejestrowane na jednej próbce, od jednego dostawcy, z jednego numeru katalogowego i jednej partii [18]. Jedna technika zastosowana do jednego materiału mówi o tym materiale. Nie mówi, że druga partia, przekrystalizowana inaczej, wyglądałaby tak samo. Spektroskopia wibracyjna jest rodziną najbardziej wrażliwą na formę stałą, a literatura dotycząca stanu stałego tego związku jest na tyle skąpa, że nikt nie może powiedzieć, ile form istnieje: jedyne badanie nad formą stałą to pojedynczy artykuł o kokryształach przygotowanych metodą elektrospreju [24], a wyszukiwanie prac dotyczących polimorfizmu forskoliny nie przyniosło żadnych konkretnych wyników dla tego związku. Zgłaszamy to jako otwarte pytanie, a nie brak polimorfizmu, ponieważ brak wyników wyszukiwania nie jest tym samym, co niewystępowanie zjawiska, i nie było dostępnej kontroli pozytywnej, aby odróżnić te dwa przypadki.
Do czego przydają się zdeponowane widma, wyjaśnione wprost. Widmo węgla potwierdza szkielet węglowy. Widmo w podczerwieni potwierdza grupy funkcyjne: hydroksylową, ketonową, estrową. Widma mas potwierdzają skład pierwiastkowy i obecność estru octanowego. Razem ustalają z dużą pewnością, że próbka należy do tej klasy związków. Żadne z nich nie ustala, który członek klasy to jest, a w przypadku tego związku to jest całe pytanie. Luka nie jest krytyką deponentów, którzy zdeponowali to, co zmierzyli; to fakt dotyczący tego, co kupujący może i czego nie może sprawdzić.
11. Klasyfikacja zagrożeń
Rejestr zawiera skumulowaną klasyfikację zagrożeń dla forskoliny, i ważne jest, aby przeczytać, na czym polega ta kumulacja, zanim się na niej polega.
| Hasło ostrzegawcze | Uwaga |
|---|---|
| Zwrot wskazujący rodzaj zagrożenia | H312 — Działa szkodliwie w kontakcie ze skórą, u 97% zgłaszających |
| Klasa zagrożenia | Ostra toksyczność 4, skórna, przy 97% |
| Zwroty wskazujące środki ostrożności | P280, P302+P352, P317, P321, P362+P364, P501 |
| Piktogram | Pole w rekordzie, wartość pusta |
| Kancerogenność | "Brak wskazań dotyczących rakotwórczości u ludzi (nie sklasyfikowano przez IARC)." |
Jak wąska jest podstawa tych danych, cytowanych słowo w słowo. Rekord stwierdza, że ta agregacja została “przygotowana na podstawie 99 raportów przekazanych przez firmy w ramach 4 zgłoszenia”, że substancja jest “zgłaszana jako niespełniająca kryteriów zagrożenia GHS według 1 z 99 raportów firm” oraz że “istnieją 3 zgłoszenia zapewniana przez 98 z 99 raportów z kodem (kodami) zwrotów H” [1]. Cztery zgłoszenia to wyjątkowo wąska podstawa, a jedno z czterech mówi, że substancja w ogóle nie spełnia kryteriów. Wartość 97% nie jest więc miarą tego, jak szkodliwa jest ta substancja — jest liczbą tego, ile z bardzo niewielu zgłaszających firm zgodziło się ze sobą. Procenty tego rodzaju są zliczeniem opinii, a nie przedziałami ufności dla ustalenia toksykologicznego.
Czego nie zmierzyliśmy i dlaczego o tym informujemy
Czy dla tej substancji istnieje prawnie wiążąca klasyfikacja zharmonizowana w Unii Europejskiej, jest odrębną kwestią od powyższej agregacji i została zmierzona. Karta substancji dostarczona przez publiczny interfejs agencji zawiera pole listujące uczestnictwo w procesie regulacyjnym oraz pole dla numeru indeksowego klasyfikacji zharmonizowanej. Dla tej substancji pole procesu zwraca EC_INVENTORY, ECHA_CHEMOINFORMATICS, CNL_NOTIFIED i REG_PRE_REGISTERED_2008, a pole numeru indeksowego jest puste [10]. Marker dla wpisu zharmonizowanego, CNL_HARMONISED, jest nieobecny; marker dla powiadomienia firmy, CNL_NOTIFIED, jest obecny. Trzy kontrole pozytywne na tym samym polu dały trafienie: benzen, formaldehyd i fenol zwracają każdy CNL_HARMONISED obok wypełnionego numeru indeksowego z załącznika VI (odpowiednio 601-020-00-8, 605-001-00-5 i 604-001-00-2) [10]. Detektor rozróżnia więc oba stany, a odczyt dla tej substancji jest taki, że powyższa klasyfikacja jest samoklasyfikacją dokonaną przez zgłaszające firmy, a nie klasyfikacją zharmonizowaną.
To rozróżnienie nie jest pedanterią. Samoklasyfikacja i klasyfikacja zharmonizowana różnią się pod względem mocy prawnej: inny dostawca może legalnie sklasyfikować tę samą substancję inaczej na podstawie pierwszej, ale nie na podstawie drugiej. Karta charakterystyki, która przedstawia zbiór powiadomień jako klasyfikację zharmonizowaną, przecenia własną moc prawną.
12. Status regulacyjny
Każde stwierdzenie w tej sekcji jest pomiarem względem określonego dokumentu, a każde negatywne stwierdzenie zostało sformułowane z użyciem pozytywnej kontroli na tym samym dokumencie, tak aby można było odróżnić zero od uszkodzonego wyszukiwania.
Antydoping
Forskolina nie jest zakazana według Listy substancji i metod zabronionych 2026 Światowego Kodeksu Antydopingowego [19]. Wyszukiwanie listy zwraca zero wystąpień dla forskolina, zero dla colforsin, zero dla coleus i zero dla plectranthus. Te zera są istotne, ponieważ to samo wyszukiwanie tego samego dokumentu zwraca bromantan dwukrotnie, modafinil cztery razy, meldonium dwukrotnie i klenbuterol dwa razy. Cztery kontrole pozytywne, cztery trafienia: instrument działa, gdy powinien.
Substancje kontrolowane w Polsce
Forskolina nie figuruje w polskich wykazach środków odurzających, substancji psychotropowych ani nowych substancji psychoaktywnych. Dokument jest wskazany z nazwy i jest to wersja obowiązująca: rozporządzenie Ministra Zdrowia w sprawie wykazów, tekst jednolity Dz.U. 2024 poz. 1139, ze zmianami wprowadzonymi przez Dz.U. 2025 poz. 598 i Dz.U. 2026 poz. 934, przy czym to ostatnie obowiązuje od 28 lipca 2026 [21]. Wszystkie trzy teksty przeszukano razem, ponieważ sam tekst jednolity staje się nieaktualny w chwili opublikowania rozporządzenia zmieniającego. W trzech tekstach łączna liczba wystąpień forskolina, colforsin, coleus i plectranthus wynosi zero, wobec kontroli pozytywnych w tym samym korpusie, które zwróciły 28 wystąpień rdzenia amfetaminy, 62 rdzenia morfiny i 2 rdzenia kokainy. W rekordzie rejestru substancja nie figuruje też w żadnym wykazie substancji kontrolowanych w USA [1].
Status produktu leczniczego w Polsce
W polskim Rejestrze Produktów Leczniczych nie ma żadnego produktu zawierającego forskolinę lub kolforsyn [20]. Twierdzenie dotyczy składu, więc przeszukiwano w rejestrze pole substancji czynnej , a nie pole nazwy produktu: wyszukiwanie po nazwie produktu odpowiada tylko na pytanie, czy produkt nazywa się jakoś. W polu substancji czynnej zapytania o forskolina, colforsin i coleus zwracają po zero rekordów, wobec kontroli pozytywnych w tym samym polu, które zwracają 292 rekordów dla hasła paracetamolum, 225 dla ibuprofenum i 22 dla rdzenia morfiny [20]. Pole nazwy produktu, przeszukane osobno, zwraca zero dla tych samych trzech terminów oraz czterdzieści trzy dla paracetamol i czterdzieści osiem dla ibuprofenu — spójnie, ale nie jest to dowód co do składu, dlatego tutaj raportujemy pole substancji czynnej.
Europejski spis chemikaliów
Forskolina jest obecna w europejskim spisie pod nazwą Colforsin, numer EC 266-410-9, wpis w rejestrze 100.060.354 [10]. Numer ten został niezależnie zweryfikowany offline przy użyciu algorytmu kontrolnego spisu: mnożąc cyfry 2, 6, 6, 4, 1, 0 przez liczby od jeden do sześć otrzymujemy 2 + 12 + 18 + 16 + 5 + 0 = 53, a 53 modulo 11 = 9, co zgadza się z podaną cyfrą kontrolną. Numer jest wewnętrznie spójny, co jest tanim testem wartym przeprowadzenia dla każdego numeru EC widniejącego na dokumencie.
Dwa dodatkowe pola tego rekordu odczytano z kontrolami:
| Substancja | Zakres tonażowy | Numer indeksu załącznika VI. | Zarejestrowane procesy regulacyjne |
|---|---|---|---|
| Formaldehyd (kontrola) | 1 000 000–10 000 000 ton | 605-001-00-5 | obejmuje REG_REGISTERED i CNL_HARMONISED |
| Fenol (kontrola) | 1 000 000–10 000 000 ton | 604-001-00-2 | obejmuje REG_REGISTERED i CNL_HARMONISED |
| Benzen (kontrola) | 100 000–1 000 000 ton | 601-020-00-8 | obejmuje REG_REGISTERED i CNL_HARMONISED |
| Colforsin / forskolina | brak zapisów | brak — pole puste | EC_INVENTORY, ECHA_CHEMOINFORMATICS, CNL_NOTIFIED, REG_PRE_REGISTERED_2008 — nie REG_REGISTERED, nie CNL_HARMONISED |
Pola tonażu i numeru indeksowego z załącznika VI są wypełnione dla trzech kontroli i puste dla tej substancji, a pole procesów jest wypełnione dla wszystkich czterech i różni się treścią. Mówiąc wprost: forskolina figuruje w spisie jako substancja znana i została wstępnie zarejestrowana w 2008 roku, ale nie ma ukończonej dokumentacji rejestracyjnej, przedziału tonażowego ani klasyfikacji zharmonizowanej odnotowanych dla tej substancji. To zwykła sytuacja dla substancji stosowanej w ilościach gramowych jako odczynnik laboratoryjny, a nie wytwarzanej przemysłowo; podajemy ją, ponieważ kupujący porównujący dokumenty dostawców ma prawo wiedzieć, że ten brak jest oczekiwany, a nie podejrzany.
Status leku
Forskolina posiada międzynarodową niezastrzeżoną nazwę, colforsin, rejestrację substancji w urzędzie Stanów Zjednoczonych [12], a najwyższą odnotowaną fazą rozwoju klinicznego, jaką osiągnęła, jest faza 2 [13]. Nie ma kodu ATC: rekord leku nie zawiera żadnej linii ATC ani gałęzi w hierarchii klasyfikacji, przeszukanie całego rekordu zwróciło zero wystąpień terminu [11]. Kod ATC jest przypisywany substancjom stosowanym jako leki; jego brak, wraz z pułapem fazy 2 i brakiem wpisu w rejestrze produktów leczniczych, jest spójny ze związkiem, który został opracowany, ale nie dopuszczony.
Ten sam zapis dotyczący leku zawiera dwa warte przytoczenia wpisy, ponieważ mają znaczenie dla sekcji 13: adnotację skuteczności o treści Przeciwjaskrowe, oraz adnotację dotyczącą metabolizmu wymieniającą CYP3A jako zaangażowaną rodzinę enzymów [11]. Drugi jest potwierdzony przez opublikowane badanie wpływu tej rośliny i jej głównych składników na indukcję cytochromu P450 [47]. Jest to fakt bibliograficzny dotyczący metabolizmu substancji w opublikowanych badaniach; jest tu odnotowany, ponieważ potencjał interakcji jest rzeczywistą właściwością chemiczną, a nie dlatego, że mówi coś o zastosowaniu tego odczynnika.
Odrębna substancja o wspólnym rdzeniu nazwy
Colforsin daropate i jego chlorowodorek są różnymi substancjami od forskoliny, z różnymi wzorami, masami i własnymi rekordami w rejestrze [5][6]. Powstały one w wyniku programu syntezy mającego na celu otrzymanie rozpuszczalnych w wodzie pochodnych forskoliny [36]. Każde oświadczenie regulacyjne dotyczące kolforsyny daropatu jest oświadczeniem dotyczącym kolforsyny daropatu. Nie zweryfikowaliśmy statusu rejestracji tej substancji w żadnej jurysdykcji i nie formułujemy w tej sprawie żadnych twierdzeń.
Luki, których nie wypełniamy
Dwa pytania regulacyjne nie zostały zmierzone i są zgłaszane jako otwarte, a nie oszacowane. Po pierwsze, status nowej żywności w Unii Europejskiej dla tej substancji lub dla preparatów z rośliny źródłowej: odpowiedni katalog został przeszukany i zwrócił swoją powłokę aplikacyjną, a nie dane, więc nie uzyskaliśmy żadnego wyniku — nie negatywnego wyniku, po prostu brak wyniku. Po drugie, status colforsin daropate w Japonii, gdzie opracowano ten odrębny związek. Na oba pytania można odpowiedzieć; tutaj nie odpowiedziano na żadne, a strona, która by je po cichu pominęła, sugerowałaby kompletność, której nie ma.
13. Postępowanie, przechowywanie i dokumentacja
Poniższe wytyczne wynikają z klasyfikacji w sekcji 11 oraz struktury w sekcji 3. Dotyczą one postępowania z odczynnikiem laboratoryjnym przez przeszkolony personel i niczego więcej.
| Ochrona osobista | Rękawice nitrylowe, okulary ochronne, fartuch laboratoryjny. Zagregowana klasyfikacja dotyczy narażenia przez skórę (H312, sekcja 11), więc dyscyplina w stosowaniu rękawic jest tu środkiem swoistym, a nie ogólnym. Ważyć pod miejscowym wyciągiem: jest to drobne ciało stałe, które łatwo pyli. |
|---|---|
| Światło | Przechowywać w miejscu chronionym przed światłem, zgodnie ze standardowymi praktykami dla polifunkcyjnych produktów naturalnych. Nie składamy żadnych szczególnych deklaracji dotyczących fotostabilności: nie znaleziono badań dotyczących fotodegradacji tego związku, a dane dotyczące stabilności lub rozkładu nie pojawiają się w rekordzie rejestrowym (sekcja 9). Brak badania nie jest dowodem na stabilność. |
| Wilgotność | Przechowywać w suchym miejscu, w zamkniętym pojemniku. Molekuła zawiera trzy grupy hydroksylowe oraz ester octanowy; estry na polihydroksylowanych szkieletach są motywem strukturalnym najbardziej podatnym na transestryfikację i migrację, a migracja grupy acetylowej na dokładnie tym szkielecie jest udokumentowana jako prowadząca do powstania oddzielnych, izolowalnych związków [34]. Jest to argument strukturalny za przechowywaniem w suchym miejscu, a nie zmierzony okres przydatności. |
| Temperatura | Warunki otoczenia w zamkniętym pojemniku są wystarczające dla suchej substancji krystalicznej. Nie argumentujemy za przechowywaniem w lodówce ani przeciwko niemu: nie istnieją dane dotyczące temperatury topnienia, temperatury rozkładu ani stabilności w rejestrach publicznych (sekcja 9), więc jakiekolwiek konkretne zalecenia temperaturowe byłyby wymyślone. Przechowywanie w chłodzie pojemnika, który został następnie otwarty w ciepłym pomieszczeniu, sprzyja kondensacji, co biorąc pod uwagę powyższy wiersz jest aktywną wadą. |
| Przygotowanie roztworu | W rekordzie publicznym nie ma zmierzonej rozpuszczalności tej substancji w wodzie. Obliczony współczynnik podziału jest niski (XLogP3-AA 1), a polarna powierzchnia wysoka (113 Å2), jak na diterpen, więc jest bardziej polarny niż średnia dla tej klasy — ale obliczony deskryptor nie jest pomiarem rozpuszczalności i nie wolno go jako takiego cytować. Rozpuszczalność należy wyznaczyć empirycznie we własnym układzie rozpuszczalników i zapisać wynik. |
| Chromatografia | Zarejestruj kolumnę, gradient, temperaturę i przepływ obok każdego czasu retencji. Dla tego związku czas retencji jest dowodem tożsamości (sekcja 7), a czas retencji bez podanych warunków nie jest pomiarem. |
| Odpady | Odpady chemiczne organiczne wolne od halogenów, zgodnie z lokalnymi przepisami. Nie uwalniać do kanalizacji. |
| Dokumentacja | Należy odnotować numer partii produkcyjnej, datę otrzymania i datę otwarcia. Biorąc pod uwagę chemię migracji acetylowej opisaną powyżej oraz całkowity brak opublikowanych danych dotyczących stabilności, data otwarcia jest bardziej informacyjna w przypadku tej substancji niż dla większości innych. |
14. Co certyfikujemy i czego nie certyfikujemy
Ta sekcja istnieje, ponieważ różnica między deklaracją dostawcy a wartością certyfikowaną jest dokładnie tym, za co kupuje się materiał odniesienia. Wolimy stwierdzić tę granicę jasno, niż pozwolić stronie sugerować więcej, niż może udźwignąć.
| Twierdzenie | Status |
|---|---|
| Tożsamość chemiczna: CAS, EC, UNII, wzór, masy, InChI, InChIKey, cztery liczniki stereodeskryptorów | Cytowane z nazwanych publicznych rejestrów [1][10][11][12][13][14], każdy identyfikator można prześledzić do jego źródła, a kilka zostało sprawdzonych krzyżowo z drugim rejestrem |
| Liczba pięćdziesięciu rekordów współdzielących łączność i jej rozbicie | Zmierzone bezpośrednio, z trzema kontrolami pozytywnymi zgłoszonymi obok (sekcja 4) |
| Stwierdzenia regulacyjne w sekcji 12 | Zmierzone względem wskazanych dokumentów [19][20][21][10][11]; każdemu wynikowi negatywnemu towarzyszy kontrola pozytywna, która dała trafienie w tym samym dokumencie lub tym samym polu |
| Literatura podsumowana w sekcjach 5-8 | Każde twierdzenie zawiera cytat z rozwiązywalnym identyfikatorem; każde odniesienie zostało sprawdzone pod kątem możliwości rozwiązania, a żadne z dwudziestu sześciu z DOI nie ma powiadomienia o wycofaniu — kontrola pozytywna to świadomie wycofany artykuł, który ta sama kwerenda również wskazuje |
| Zawartość w konkretnej dostarczonej partii | Bez certyfikacji na tej stronie. Każda deklaracja czystości odnosi się do partii, na której ją zmierzono, i należy do dokumentacji partii, a nie do opisu katalogowego |
| Czystość regiochemiczna — brak izoforskoliny | Bez certyfikacji. Jej ustalenie wymaga chromatografii lub protonowego NMR względem wzorca, przy czym nie ma dostępnego publicznie widma referencyjnego interferenta (sekcja 5). Nie podajemy wartości, której nie zmierzyliśmy; sekcje 4-6 istnieją po to, aby kupujący wiedział, że należy o nią zapytać. |
| Czystość stereochemiczna, nadmiar enancjomeryczny lub diastereomeryczny | Bez certyfikacji. Z ośmioma centrami i dwudziestoma czterema w pełni określonymi stereoizomerami zarejestrowanymi, jest to rzeczywiste pominięcie, a nie formalność |
| Skręcalność właściwa | Niecertyfikowane, a żadna publiczna wartość referencyjna nie istnieje, względem której można by certyfikować (sekcja 9) |
| Forma stała: polimorf, pokrój kryształów, solwat lub stan amorficzny | Bez certyfikacji. Opublikowana literatura dotycząca stanu stałego tego związku ogranicza się do jednego badania kokryształu [24]; nie udało nam się znaleźć żadnych prac na temat polimorfizmu i zgłaszamy to jako otwarte pytanie, a nie brak polimorfów |
| Zawartość wody | Bez certyfikacji. |
| Pochodzenie botaniczne, część rośliny i data zbioru | Bez certyfikacji na tej stronie. Biorąc pod uwagę udokumentowane sezonowe zmiany dla tego gatunku [31] oraz biosyntezę specyficzną dla korzenia [38], są to istotne zmienne i powinny znaleźć się w dokumentacji partii, jeśli w ogóle są podane |
| Status farmakopealny | Ten materiał nie jest dostarczany jako farmakopealny wzorzec analityczny, i nie znamy monografii farmakopealnej dla tej substancji. Jest to laboratoryjny materiał odniesienia i nie jest zamienny z produktem farmakopealnym w badaniach farmakopealnych |
15. Warunki dostawy
Ten materiał jest dostarczany jako odczynnik laboratoryjny i analityczny materiał odniesienia, przeznaczony do laboratoryjnego użytku in vitro przez wykwalifikowany personel w odpowiednio wyposażonym obiekcie. Nie jest to produkt leczniczy, żywność, pasza, nowa żywność ani składnik kosmetyków i nie jest dostarczany do podawania ludziom ani zwierzętom w jakiejkolwiek postaci ani jakąkolwiek drogą.
Składając zamówienie, kupujący potwierdza, że jest profesjonalnym użytkownikiem nabywającym materiał do celów laboratoryjnych; będzie go przechowywać i stosować zgodnie z sekcją 13 oraz własną oceną ryzyka instytucjonalnego; nie będzie podawać go ludziom ani zwierzętom, ani dostarczać osobom zamierzającym to robić; i jest odpowiedzialny za przestrzeganie wszystkich obowiązujących przepisów prawa dotyczących miejsca przeznaczenia.
Nic na tej stronie nie stanowi porady medycznej ani oferty produktu leczniczego, ani wskazówek dotyczących używania jakiegokolwiek leku. Stwierdzenia dotyczące opublikowanych badań w sekcjach 5-8 i 12 opisują te badania; nie opisują one tego produktu ani żadnego sposobu jego użycia. Wartości zawartości forskoliny w preparatach botanicznych są szeroko rozpowszechnione w wykazach handlowych; są to wyniki oznaczeń dla innych produktów, a nie wartości rejestrowe, i nie są one właściwościami opisywanej tutaj substancji.
16. Pytania i odpowiedzi
- Dlaczego ta strona poświęca tyle miejsca na stereochemię?
- Ponieważ forskolina ma więcej centrów stereogenicznych niż jakakolwiek inna substancja w tym katalogu, a typowe testy identyfikacyjne nie są w stanie ich dostrzec. Zapis wskazuje na osiem zdefiniowanych atomowych centrów stereogenicznych i zero niezdefiniowanych, co teoretycznie pozwala na 256 stereoizomerów. Wyszukiwanie rejestru dla zapisów o tej samej łączności atomowej zwraca pięćdziesiąt wyników, z czego czterdzieści pięć ma masę monoizotopową 410,23045342 Da — identyczną do ósmego miejsca po przecinku — a dwadzieścia cztery to w pełni określone stereoizomery z własnymi wpisami. Spektrometria mas, po którą sięga większość laboratoriów, daje tę samą odpowiedź dla wszystkich czterdziestu pięciu.
- Czym dokładnie jest problem z izoforskoliną?
- Izoforskolina nie jest stereoizomerem forskoliny. Jest regioizomerem: grupa octanowa znajduje się przy sąsiednim atomie węgla, a wolna grupa hydroksylowa i grupa octanowa zamieniły się miejscami. Wszystko inne jest identyczne — wzór sumaryczny, masa molowa, masa monoizotopowa z dokładnością do ośmiu miejsc po przecinku, liczba centrów stereogenicznych i wszystkie osiem stereodeskryptorów. Ponieważ stereochemia jest naprawdę identyczna, oba związki mają dokładnie ten sam drugi blok InChIKey:
KGGHGJDLSA. Różni się tylko pierwszy blok. - Czy mogę po prostu porównać klucze InChIKey?
- Tylko jeśli porównasz cały klucz, znak po znaku. Obie połowy zawodzą na przeciwnych populacjach, co czyni tę cząsteczkę niezwykłą. Porównanie samego bloku szkieletowego łączy forskolinę z czterdziestoma dziewięcioma innymi rekordami, ale odrzuca izoforskolinę. Porównanie samego bloku stereo odrzuca większość z tych czterdziestu dziewięciu, ale akceptuje izoforskolinę jako forskolinę. Skróty porównujące jeden blok są powszechne w kodzie baz danych i systemów inwentaryzacji, a dla tej substancji każdy z tych skrótów jest błędny.
- Czy mogę potwierdzić tożsamość za pomocą LC-MS/MS?
- Można potwierdzić skład pierwiastkowy oraz obecność estru octanowego, co jest rzeczywistym i użytecznym wynikiem. Nie można jednak potwierdzić, który izomer posiadasz. Co gorsza, dominujący jon produktowy działa na twoją niekorzyść: przy każdej energii zderzenia od 15 do 75 w zdeponowanych widmach w trybie ujemnym, pik bazowy to m/z 59,0138 — anion octanowy. Przy najwyższej energii jest około dziewięćdziesiąt razy bardziej intensywny niż cokolwiek innego w widmie. Izoforskolina traci ten sam octan z sąsiedniego węgla i daje ten sam jon o tej samej masie. Najsilniejszy sygnał to ten, który nie niesie żadnej informacji pozycyjnej.
- W jaki sposób należy to zatem wykonać prawidłowo?
- Retencja chromatograficzna w porównaniu z autentycznym wzorcem, na Twojej kolumnie i przy użyciu Twojego gradientu, z protonowym lub dwuwymiarowym NMR jako ostatecznym sprawdzeniem tam, gdzie kwestia jest kluczowa. Oba podejścia wymagają materiału o znanej tożsamości, ponieważ publiczny rekord nie dostarcza ani widma protonowego dla forskoliny, ani żadnego widma dla izoforskoliny. To jest praktyczny powód, dla którego istnieje wzorzec analityczny tej substancji: nie po to, aby potwierdzić masę, co potwierdza każdy spektrometr, ale aby ustalić oś retencji, względem której pik 410,2305 jest forskoliną lub nie.
- Czy naprawdę nie ma zdeponowanego widma izoforskoliny?
- Żadnego nie znaleźliśmy, a wyszukiwanie przeprowadzono z kontrolą, tak aby zerowemu wynikowi można było ufać. Publiczna biblioteka widm zwróciła szesnaście rekordów dla forskoliny — trzynaście dotyczących samej forskoliny, a pozostałe trzy to 1,9-dideoksyforskolina wyszukana przez dopasowanie nazwy podciągu; zero wyników dla izoforskoliny oraz sześćdziesiąt osiem rekordów dla kurkuminy przeszukiwanej tego samego dnia na tej samej platformie. Rekord w rejestrze dotyczący izoforskoliny nie zawiera sekcji z danymi widmowymi ani żadnych eksperymentalnych właściwości. Zatem jeden związek, który dzieli dokładną masę forskoliny do ośmiu miejsc po przecinku, nie może być dopasowany na podstawie biblioteki widmowej, ponieważ brakuje danych referencyjnych.
- Czy forskolina jest dostarczana jako sól czy hydrat?
- Ani jedno, ani drugie. Rekord wskazuje ładunek formalny zero i jedną jednostkę związaną kowalencyjnie, co oznacza brak przeciwjonu, oraz liczbę atomów izotopowych równą zero. Jest to wolna, obojętna cząsteczka, a masa 410,5 g·mol−1 dotyczy jej w postaci dostarczonej. Należy zachować ostrożność przy synonimach skopiowanych z rejestru: spośród 159 nazw dostarczonych przez deponentów do rekordu forskoliny dokładnie jedna zawiera ciąg HCl, a ta nazwa należy do chlorowodorku daropatu kolforsyny — innej substancji, proleku, cięższej o 135,6 g·mol−1 .
- Dlaczego różne dokumenty podają nieco różne masy molowe?
- Ponieważ trzecia cyfra po przecinku zależy od tego, którą tabelę mas atomowych wykorzystano, a nie od substancji. Jedna baza danych podaje 410,5, inna 410,50, federalny rejestr substancji 410,502, a czwarta baza danych 410,51; obliczona z uproszczonych standardowych mas atomowych wartość wynosi 410,507, a z konwencjonalnych 410,5012. Dokumenty cytujące 410,502 i 410,507 nie są ze sobą sprzeczne. Liczbą, która nie zależy od tabeli i co do której wszystkie źródła zgadzają się dokładnie, jest masa monoizotopowa: 410,23045342 Da.
- Jaka jest temperatura topnienia?
- Nie publikujemy go, ponieważ publiczny rekord nie zawiera takiego wpisu i nie zmierzyliśmy tego. Nie jest to unikanie: wyliczenie każdej podsekcji dotyczącej właściwości eksperymentalnych w rekordzie rejestru zwraca dokładnie jedną pozycję, przekrój czynny zderzeń. Nie ma temperatury topnienia, temperatury wrzenia, rozpuszczalności, stałej dysocjacji, gęstości ani współczynnika załamania światła. To samo wyliczenie przeprowadzone na kurkuminie — innym związku pochodzenia roślinnego o porównywalnej masie cząsteczkowej — zwraca dziewięć wypełnionych podsekcji, więc narzędzie działa, a pustka jest rzeczywista.
- Jaka jest skręcalność właściwa?
- Nie istnieje opublikowana wartość w publicznym rejestrze, co jest najbardziej frustrującą luką ze wszystkich. Rejestr zawiera synonim (-)-forskolina, więc znak jest zarejestrowany; wartość bezwzględna — nie. Federalny rejestr substancji potwierdza to z drugiej strony, określając stereochemię jako absolutną z ośmioma na osiem centrów zdefiniowanych, pozostawiając jednocześnie pole aktywności optycznej nieokreślone. Dla cząsteczki, której cały problem tożsamości jest stereochemiczny, jedyny pomiar, który rutynowe laboratorium mogłoby wykonać, nie ma zdeponowanej wartości odniesienia.
- Jak wypada porównanie z ekstraktem standaryzowanym do określonego procentu?
- Są to różne produkty. Ta strona opisuje pojedynczą substancję chemiczną o numerze CAS. Ekstrakt jest mieszaniną, w której ta substancja jest tylko jednym ze składników, a podany procent to wynik oznaczenia zawartości wyłącznie tego składnika — uzyskany zresztą metodą chromatograficzną, która sama w sobie wymagała użycia wzorca analitycznego. W opublikowanych pracach dotyczących tego gatunku udokumentowano cztery diterpenoidy labdanowe, których proporcje zmieniają się w zależności od pory zbiorów, a związek jest biosyntetyzowany specyficznie w komórkach korka korzeniowego, więc część rośliny i data zbioru są rzeczywistymi zmiennymi. Nie można skalibrować instrumentu na podstawie mieszaniny o nieznanym składzie.
- Jakich zanieczyszczeń mogę się spodziewać i czy można je wykryć?
- Dwa współwystępujące związki są proste do rozróżnienia: 9-deoksyforskolina o masie 394,2355 Da i 1,9-dideoksyforskolina o masie 378,2406 Da, lżejsze odpowiednio o szesnaście i trzydzieści dwa daltony, oba wyraźnie rozdzielne przy użyciu dokładnej masy. Izoforskoliny nie da się w ten sposób rozdzielić przy żadnej rozdzielczości. Ta asymetria stanowi pułapkę: przesiew oparty na masie wyraźnie wychwyci dwa proste przypadki i cicho pominie trudny, co daje pewność, a nie wykrycie. Związki deoksy również nie są obojętne — 1,9-dideoksyforskolina ma udokumentowaną aktywność w opublikowanych pracach, więc jej obecność w partii jest realną zmienną, a nie błędem zaokrąglenia.
- Czy wymaga przechowywania w lodówce?
- Nie zajmujemy stanowiska w tej kwestii i wolimy to powiedzieć, niż wymyślać temperaturę. Nie ma dostępnych publicznie danych dotyczących temperatury topnienia, temperatury rozkładu ani stabilności, więc jakiekolwiek konkretne zalecenia nie miałyby podstaw. Przechowywanie w temperaturze pokojowej w zamkniętym, suchym pojemniku jest odpowiednie dla suchej substancji stałej o budowie krystalicznej, a chłodzenie pojemnika, który zostanie następnie otwarty w ciepłym pomieszczeniu, sprzyja kondensacji, co działa wbrew wymogowi, który rozumowanie strukturalne faktycznie uzasadnia — suchości, ponieważ estry octanowe na polihydroksylowanych szkieletach migrują, a migracja dokładnie na tym szkielecie jest udokumentowana jako prowadząca do powstania oddzielnych izolowalnych związków.
- Czy forskolina jest zabroniona w sporcie lub czy jest substancją kontrolowaną?
- Nie figuruje na Liście substancji i metod zabronionych 2026 ani w polskich wykazach. Wyszukiwanie forskoliny, kolforsyny, coleusa i plectranthusa na liście antydopingowej nie zwraca żadnych wyników, podczas gdy to samo wyszukiwanie w tym samym dokumencie daje trafienia dla bromantanu, modafinilu, meldonium i klenbuterolu — cztery pozytywne kontrole, cztery trafienia. Polskie wykazy — tekst jednolity Dz.U. 2024 poz. 1139 wraz z późniejszymi zmianami Dz.U. 2025 poz. 598 i Dz.U. 2026 poz. 934, ostatnia obowiązująca od 28 lipca 2026 — zwracają zero wyników dla tych samych terminów wobec kontroli, które dają 28 dla rdzenia amfetaminy, 62 dla morfiny i 2 dla kokainy. Zera odzwierciedlają dokumenty, a nie nieudane wyszukiwanie. Nic z tego nie zmienia statusu materiału na tej stronie, który jest odczynnikiem.
- Czy jest to lek gdziekolwiek?
- Posiada międzynarodową niezastrzeżoną nazwę, colforsin, rejestrację substancji w urzędzie Stanów Zjednoczonych i osiągnęła fazę 2 jako najwyższy odnotowany etap rozwoju. Nie posiada kodu ATC: zapis leku nie zawiera linii ATC ani gałęzi w drzewie klasyfikacji. Żaden produkt leczniczy go zawierający nie jest wpisany do polskiego rejestru: pole substancji czynnej zwraca zero dla forskoliny, kolforsyny i coleus, podczas gdy kontrole na tym samym polu zwracają 292 rekordy dla paracetamolu, 225 dla ibuprofenu i 22 dla rdzenia morfiny. Wyszukiwanie nazwy produktu odpowiedziałoby na inne pytanie — jak nazywa się produkt, a nie co zawiera. Odrębna substancja, kolforsynian daropatu, została opracowana jako pochodna rozpuszczalna w wodzie i posiada własne rekordy rejestracyjne; nie formułujemy żadnych twierdzeń co do jej statusu w jakiejkolwiek jurysdykcji.
- Na jakiej podstawie opiera się klasyfikacja zagrożeń?
- Na bardzo niewielkiej, co rekord mówi własnymi słowami. Agregację przygotowano na podstawie 99 raportów przekazanych przez firmy w ramach 4 zgłoszeń; jeden z tych 99 raportów stwierdza, że substancja w ogóle nie spełnia kryteriów zagrożenia. Cztery zgłoszenia to wąska podstawa, a wartość 97% przypisana do H312 mówi, ile spośród niewielu zgłaszających firm zgodziło się ze sobą, a nie jak szkodliwa jest substancja. Czy istnieje prawnie wiążąca klasyfikacja zharmonizowana, to odrębne pytanie, które raportujemy jako niezmierzone, ponieważ dostępny nam detektor nie reaguje nawet na znaną kontrolę pozytywną.
- Czy dostarczają Państwo świadectwo analizy?
- Zamówienia w skali kilogramowej obejmują świadectwo analizy dla danej partii. Zakres tego, co dokumentacja obejmuje i czego nie obejmuje, jest określony w sekcji 14, w tym pozycje, których nie certyfikujemy: czystość regiochemiczną względem izoforskoliny, czystość stereochemiczną, skręcalność właściwą, postać stałą, zawartość wody oraz pochodzenie botaniczne z częścią rośliny i datą zbioru. Wolimy nazywać te luki niż pozwolić, aby świadectwo sugerowało zakres, którego nie ma.
Bibliografia
Rejestry chemiczne i zapisy strukturalne
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 47936, Forskolin.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/47936.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 9549169, Isoforskolin.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/9549169.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 3413 — the stereochemistry-free record for the forskolin connectivity.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/3413.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 73759682, titled Coleonol;Colforsin.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/73759682.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 444029, Colforsin daropate.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/444029.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 444028, Colforsin daropate hydrochloride.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/444028.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 107948, (−)-1,9-Dideoxyforskolin.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/107948.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 13471717, 9-Deoxyforskolin.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/13471717.
- National Center for Biotechnology Information. 2026. “PubChem Compound Summary for CID 171394663, Forskolin-13C2-D3.” PubChem. https://pubchem.ncbi.nlm.nih.gov/compound/171394663.
- European Chemicals Agency. 2026. “Colforsin — substance information, EC 266-410-9, registry entry 100.060.354.” ECHA. https://chem.echa.europa.eu/100.060.354.
- Kanehisa Laboratories. 2026. “KEGG DRUG D03584 (Colforsin) and KEGG COMPOUND C09076.” Kyoto Encyclopedia of Genes and Genomes. https://www.kegg.jp/entry/D03584.
- United States Food and Drug Administration. 2026. “Global Substance Registration System record for COLFORSIN, UNII 1F7A44V6OU.” FDA GSRS. https://gsrs.ncats.nih.gov/ginas/app/beta/substances/1F7A44V6OU.
- European Molecular Biology Laboratory – European Bioinformatics Institute. 2026. “ChEMBL compound record CHEMBL52606, COLFORSIN.” ChEMBL. https://www.ebi.ac.uk/chembl/compound_report_card/CHEMBL52606/.
- National Center for Biotechnology Information. 2026. “NCBI Taxonomy record 41228, Plectranthus barbatus (synonyms Coleus barbatus, Coleus forskohlii); oraz rekord 478095, Acalypha indica.” NCBI Taxonomy. https://www.ncbi.nlm.nih.gov/Taxonomy/Browser/wwwtax.cgi?id=41228.
Zdeponowane widma
- MassBank Consortium. 2026. “Forskolin — mass spectral records, including MSBNK-LCSB-LU040851 to LU040856 (Orbitrap, negative mode, collision energies 15–90), MSBNK-Fiocruz-FIO00540 to FIO00543 and the Washington State University BML series.” MassBank Europe. https://massbank.eu/MassBank/Result?compound=forskolin.
- MassBank of North America. 2026. “Forskolin — positive-mode MS/MS records VF-NPL-QEHF011719, 011720 and 011721.” MoNA. https://mona.fiehnlab.ucdavis.edu/spectra/search?query=forskolin.
- Robien, W. 2026. “13C NMR spectrum of forskolin, spectrum identifier 48QXZenrIoV.” Deposited by NMRShiftDB / SpectraBase from the Institute of Organic Chemistry, University of Vienna; indexed in the PubChem spectral section for CID 47936. https://pubchem.ncbi.nlm.nih.gov/compound/47936#section=Spectral-Information. (Sam serwer SpectraBase zwracał HTTP 403 na każde żądanie z naszego punktu dostępu, także z agentem użytkownika przeglądarki; depozyt jest cytowany przez rekord indeksujący, który działa.)
- Forensic Spectral Research. 2026. “ATR-IR spectrum of forskolin, spectrum identifier Bh3zFrITxCK; Bio-Rad FTS, ATR-neat; sample catalogue 344275, lot 986024.” Deposited via SpectraBase; indexed in the PubChem spectral section for CID 47936. https://pubchem.ncbi.nlm.nih.gov/compound/47936#section=Spectral-Information.
Dokumentacja regulacyjna
- World Anti-Doping Agency. 2026. “World Anti-Doping Code International Standard: Prohibited List 2026.” WADA. https://www.wada-ama.org/en/prohibited-list.
- Urząd Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych. 2026. “Rejestr Produktów Leczniczych — public search interface.” https://rejestry.ezdrowie.gov.pl/rpl/search/public.
- Minister Zdrowia. 2024–2026. “Rozporządzenie w sprawie wykazu substancji psychotropowych, środków odurzających oraz nowych substancji psychoaktywnych — consolidated text Dz.U. 2024 poz. 1139, as amended by Dz.U. 2025 poz. 598 and Dz.U. 2026 poz. 934 (in force from 28 July 2026).” Dziennik Ustaw. https://api.sejm.gov.pl/eli/acts/DU/2026/934/text.pdf.
Struktura krystaliczna, absolutna konfiguracja i stan stały
- Paulus, E. F. 1980. “Molecular and Crystal Structure of Forskolin.” Zeitschrift für Kristallographie 152 (3–4): 239–245. https://doi.org/10.1524/zkri.1980.152.3-4.239.
- Paulus, E. F. 1980. “Molecular and Crystal Structure of 1-Benzyl-7-desacetyl-7-bromoisobutyryl-forskolin.” Zeitschrift für Kristallographie 153 (1–4): 43–72. https://doi.org/10.1524/zkri.1980.153.14.43.
- Patil, S., P. Agarwal, S. Rojatkar, and K. Mahadik. 2018. “Electrosprayed Forskolin Cocrystals with Enhanced Aqueous Solubility.” Analytical Chemistry Letters 8 (3): 321–330. https://doi.org/10.1080/22297928.2018.1467277.
Metody analityczne, autentyczność i kontrola jakości
- Schaneberg, B. T., and I. A. Khan. 2003. “Quantitative Analysis of Forskolin in Coleus forskohlii (Lamiaceae) by Reversed-Phase Liquid Chromatography.” Journal of AOAC International 86 (3): 467–470. https://pubmed.ncbi.nlm.nih.gov/12852560/.
- Jiménez-Amezcua, I., S. Rivas-Blas, M. Diez-Municio, A. C. Soria, A. I. Ruiz-Matute, and M. L. Sanz. 2022. “Development of a Multianalytical Strategy for Detection of Frauds in Coleus forskohlii Supplements.” Journal of Chromatography A 1676: 463198. https://doi.org/10.1016/j.chroma.2022.463198.
- Jiménez-Amezcua, I., M. Diez-Municio, A. C. Soria, A. I. Ruiz-Matute, and M. L. Sanz. 2025. “Flow Injection Analysis–Mass Spectrometry for the Fast Detection of Frauds in Coleus forskohlii Food Supplements.” Journal of Chromatography A 1740: 465547. https://doi.org/10.1016/j.chroma.2024.465547.
- Pritchard, A. O., D. B. Nemez, D. E. Herbert, S. Dakshinamurti, and J. L. Sorensen. 2021. “The Isolation, Purification and Complete Characterization of the Diterpene Forskolin from Nutritional Supplements.” Bioorganic & Medicinal Chemistry Letters 44: 128119. https://doi.org/10.1016/j.bmcl.2021.128119.
- Tian, L., Y. Wang, Y. Ling, J. Yin, J. Chen, and J. Huang. 2011. “A Sensitive and Specific HPLC-MS/MS Analysis and Preliminary Pharmacokinetic Characterization of Isoforskolin in Beagle Dogs.” Journal of Chromatography B 879 (31): 3688–3693. https://doi.org/10.1016/j.jchromb.2011.10.007.
- Ahmad, S., E. T. Tamboli, K. Chester, S. H. Ansari, M. Sharma, and R. Parveen. 2015. “Quality Control Aspects of Herbs and Botanicals in Developing Countries: Coleus forskohlii Briq. a Case Study.” Journal of Pharmacy and Bioallied Sciences 7 (4): 254–259. https://doi.org/10.4103/0975-7406.168020.
Pokrewne związki, migracja grupy acetylowej i aktywność analogów
- Chaudhary, M. K., A. Misra, D. Tripathi, P. Srivastava, and S. Srivastava. 2024. “Impact of Seasonal Variation on Four Labdane-Type Diterpenoids in Coleus forskholii Briq.” Natural Product Research 38 (13): 2342–2347. https://doi.org/10.1080/14786419.2023.2171413.
- Shalinsky, D. R., D. D. Heath, A. P. Jekunen, J. E. Alcaraz, and S. B. Howell. 1993. “Selective Modulation of Vinblastine Sensitivity by 1,9-Dideoxyforskolin and Related Diterpenes in Multidrug Resistant Tumour Cells.” British Journal of Cancer 67 (3): 471–479. https://doi.org/10.1038/bjc.1993.89.
- Zerr, P., U. Becherer, J. L. Rodeau, and A. Feltz. 1996. “Forskolin’s Structural Analogue 1,9-Dideoxyforskolin Has Ca2+ Channel Blocker-Like Action in Rat Cerebellar Granule Cells.” European Journal of Pharmacology 303 (1–2): 101–108. https://doi.org/10.1016/0014-2999(96)00048-9.
- Sasaki, T., K. Furukata, T. Iimori, S. Ikegami, S. Ide, T. Hosokami, and M. Senda. 1995. “1-Acetyl-7-deacetylforskolin: A Potential Non-Specific Inactive Analog of Forskolin for Estimation of Its Specific High-Affinity Binding and Adenylyl Cyclase Stimulation in Vitro.” Life Sciences 57 (14): 1367–1373. https://doi.org/10.1016/0024-3205(95)02094-Y.
- Du, X., R. Shi, Y. Wang, W. Wu, S. Sun, Z. Dai, et al. 2019. “Isoforskolin and Forskolin Attenuate Lipopolysaccharide-Induced Inflammation through TLR4/MyD88/NF-κB Cascades in Human Mononuclear Leukocytes.” Phytotherapy Research 33 (3): 602–609. https://doi.org/10.1002/ptr.6248.
- Tatee, T., A. Narita, K. Narita, G. Izumi, T. Takahira, M. Sakurai, et al. 1996. “Forskolin Derivatives. I. Synthesis, and Cardiovascular and Adenylate Cyclase-Stimulating Activities of Water-Soluble Forskolins.” Chemical and Pharmaceutical Bulletin 44 (12): 2274–2279. https://doi.org/10.1248/cpb.44.2274.
Biosynteza, metody syntezy i szlaki produkcyjne
- Pateraki, I., J. Andersen-Ranberg, N. B. Jensen, S. G. Wubshet, A. M. Heskes, V. Forman, B. Hallström, et al. 2017. “Total Biosynthesis of the Cyclic AMP Booster Forskolin from Coleus forskohlii. eLife 6: e23001. https://doi.org/10.7554/eLife.23001.
- Pateraki, I., J. Andersen-Ranberg, B. Hamberger, A. M. Heskes, H. J. Martens, P. Zerbe, S. S. Bach, et al. 2014. “Manoyl Oxide (13R), the Biosynthetic Precursor of Forskolin, Is Synthesized in Specialized Root Cork Cells in Coleus forskohlii. Plant Physiology 164 (3): 1222–1236. https://doi.org/10.1104/pp.113.228429.
- Ye, H., G. Deng, J. Liu, and F. G. Qiu. 2009. “Expedient Construction of the Ziegler Intermediate Useful for the Synthesis of Forskolin via Consecutive Rearrangements.” Organic Letters 11 (23): 5442–5444. https://doi.org/10.1021/ol902133q.
- Ju, H., C. Zhang, S. He, W. Nan, and W. Lu. 2022. “Construction and Optimization of Saccharomyces cerevisiae for Synthesizing Forskolin.” Applied Microbiology and Biotechnology 106 (5–6): 1933–1944. https://doi.org/10.1007/s00253-022-11819-z.
- Sen, J., A. K. Sharma, N. P. Sahu, and S. B. Mahato. 1992. “Production of Forskolin in In Vitro Cultures of Coleus forskohlii. Planta Medica 58 (4): 324–327. https://doi.org/10.1055/s-2006-961477.
- Le Cabec, A., P. E. Campos, O. Yzebe, R. Pele, C. Colas, and E. Destandau. 2024. “Enhancement of Forskolin Production Using Aeroponic Cultivation of Coleus forskohlii and the Impact on the Plant Phytochemistry.” Molecules 29 (17): 4215. https://doi.org/10.3390/molecules29174215.
Cel molekularny i kontekst strukturalny
- Tesmer, J. J. G., R. K. Sunahara, A. G. Gilman, and S. R. Sprang. 1997. “Crystal Structure of the Catalytic Domains of Adenylyl Cyclase in a Complex with Gsα·GTPγS.” Science 278 (5345): 1907–1916. https://doi.org/10.1126/science.278.5345.1907.
- Seifert, R., G. H. Lushington, T.-C. Mou, A. Gille, and S. R. Sprang. 2012. “Inhibitors of Membranous Adenylyl Cyclases.” Trends in Pharmacological Sciences 33 (2): 64–78. https://doi.org/10.1016/j.tips.2011.10.006.
- Qi, C., P. Lavriha, V. Mehta, B. Khanppnavar, I. Mohammed, Y. Li, M. Lazaratos, et al. 2022. “Structural Basis of Adenylyl Cyclase 9 Activation.” Nature Communications 13: 1045. https://doi.org/10.1038/s41467-022-28685-y.
- Bhatia, V., S. Maghsoudi, M. Hinton, A. Y. Bhagirath, N. Singh, A. Jaggupilli, P. Chelikani, and S. Dakshinamurti. 2023. “Characterization of Adenylyl Cyclase Isoform 6 Residues Interacting with Forskolin.” Biology 12 (4): 572. https://doi.org/10.3390/biology12040572.
- Hebbani Nagarajappa, S., S. Pandit, M. Divanji, B. Mariyanna, P. Kumar, and A. Godavarthi. 2016. “Effect of Coleus forskohlii and Its Major Constituents on Cytochrome P450 Induction.” Journal of Traditional and Complementary Medicine 6 (1): 130–133. https://doi.org/10.1016/j.jtcme.2014.11.027.
- Pullaiah, T. 2022. “Pharmacology of Coleus forskohlii and Forskolin.” In Forskolina, 65–106. Singapore: Springer Nature. https://doi.org/10.1007/978-981-19-6521-0_5.
- Yuan, H. R., M. G. Li, J. Y. Zhao, M. L. Wen, and X. L. Han. 2020. “Recent Advances in Biosynthesis of Forskolin” [in Chinese]. Zhongguo Zhong Yao Za Zhi 45 (16): 3790–3796. https://pubmed.ncbi.nlm.nih.gov/32893572/.